
Artigo
COA do ingrediente versus testes do produto acabado para azul de metileno
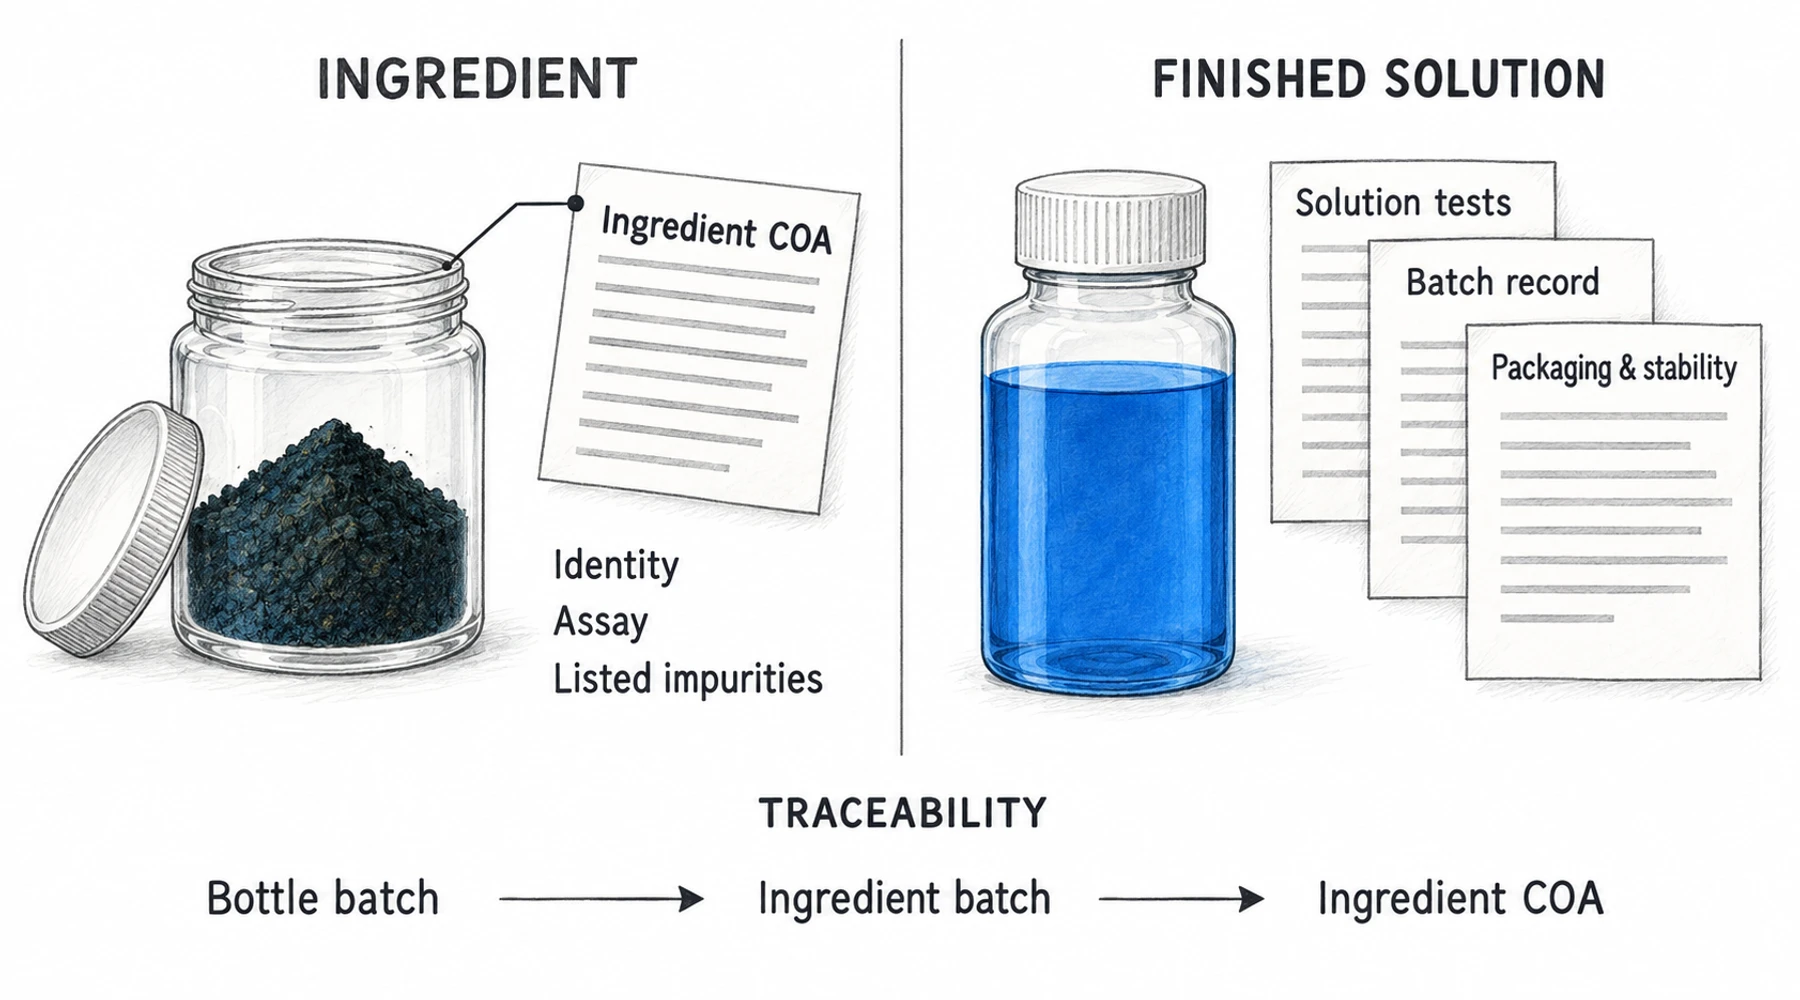
Um certificado de análise de um ingrediente responde a questões sobre o ingrediente que foi amostrado para teste. Não descreve automaticamente o líquido posteriormente preparado a partir desse ingrediente, o frasco utilizado para o acondicionar ou o que acontece durante o armazenamento. Uma ligação ao lote torna o relatório do ingrediente relevante para um frasco. Não altera aquilo que o laboratório testou.
Para soluções de azul de metileno, a questão útil é, portanto, específica: Que registo sustenta esta alegação específica sobre este material específico? Identidade, concentração, qualidade microbiológica e prazo de validade exigem evidências diferentes.
Comece pela descrição da amostra
Um COA é um relatório de testes definidos face a critérios de aceitação estabelecidos. Procure primeiro o nome do material, o número do lote e a descrição da amostra. Um documento que descreva azul de metileno em pó continua a ser um relatório do ingrediente, mesmo quando um vendedor o apresenta junto de um produto em solução.
As orientações da FDA sobre certificados de análise de ingredientes requerem informações de identificação, os testes realizados, os limites de aceitação e resultados numéricos quando os resultados são numéricos. Esses elementos delimitam o significado do relatório. Um resultado de ensaio não pode substituir um teste microbiológico não reportado, e um painel de metais não estabelece todos os aspetos da pureza.
Para uma explicação linha a linha dos métodos, unidades e limites, consulte o guia para ler um certificado de análise de azul de metileno.
O que muda quando o pó se transforma numa solução?
Considere dois lotes hipotéticos de solução preparados a partir do mesmo lote de ingrediente. Um é preparado até ao volume final pretendido. O outro recebe água adicional. O COA do ingrediente é idêntico, mas as concentrações são diferentes. É por isso que uma percentagem de ensaio do ingrediente e uma concentração da solução acabada em mg/mL respondem a questões diferentes.
A formulação introduz matérias e operações adicionais: água, quaisquer outros ingredientes, pesagem, ajuste de volume, mistura, contacto com equipamento e enchimento. O registo de fabrico relevante relaciona estas operações com o lote do produto. Um ensaio da solução mede a solução amostrada. Nenhum deve ser confundido com o outro: uma receita registada descreve a preparação; um resultado laboratorial descreve uma medição.
O quadro de qualidade ICH Q6A distingue as especificações da substância medicamentosa das especificações do medicamento e trata os testes como parte de um sistema mais amplo de controlos de fabrico e estabilidade. Estes princípios farmacêuticos ajudam a distinguir tipos de evidência; citá-los não estabelece que um produto de venda a retalho seja um medicamento aprovado.
Matriz de cobertura documental
Utilize esta matriz para identificar o registo de suporte a solicitar. Estas são categorias de documentos, não uma afirmação de que a Blupreme publica ou realiza todos os itens indicados.
| Questão de qualidade | O que um COA do ingrediente pode sustentar | Registo ou evidência de suporte adicional |
|---|---|---|
| O material de partida é azul de metileno? | Identidade do ingrediente amostrado quando são reportados testes de identidade | Registo de rastreabilidade que ligue esse lote de ingrediente ao lote do produto |
| Que impurezas foram encontradas no ingrediente? | Resultados dos analitos, métodos e limites indicados | Avaliação ou testes específicos da solução quando a formulação, o processamento ou o armazenamento criam questões adicionais |
| O frasco contém a concentração declarada? | O ensaio do ingrediente ajuda a caracterizar a matéria-prima; não mede o líquido acabado | Ensaio da solução acabada, com unidades e critérios de aceitação; registos de formulação e do lote |
| Que água e outros ingredientes foram utilizados? | Normalmente fora do âmbito do relatório do ingrediente de azul de metileno | Formulação, especificações dos componentes e registos do lote que identifiquem as matérias efetivamente utilizadas |
| Este lote de produto foi fabricado de forma consistente? | Nenhuma descrição direta da preparação da solução | Registos de fabrico, mistura, enchimento e libertação; amostragem justificada e controlos do processo |
| A solução cumpre os respetivos limites microbiológicos? | Apenas resultados microbiológicos do ingrediente, se reportados | Testes microbiológicos adequados da solução, com identificação da fase da amostra, método e limites |
| A formulação inibe o crescimento microbiano durante a utilização? | A pureza química do ingrediente, por si só, não permite estabelecer isto | Evidência específica da formulação sobre eficácia antimicrobiana e controlos relevantes do teor de conservante |
| O produto é estéril? | Um COA químico do ingrediente não estabelece a esterilidade do produto | Registos de garantia de esterilidade do processo, evidência de libertação aplicável e controlos do sistema recipiente-fecho |
| O produto cumpre um limite de endotoxinas? | Apenas um resultado de endotoxinas do ingrediente, se efetivamente incluído | Relatório de endotoxinas relevante para o produto, com unidades, limite, identidade da amostra e evidência de adequação do método |
| A solução permanecerá dentro das especificações no respetivo frasco? | A estabilidade do ingrediente não estabelece o prazo de validade da solução | Dados de estabilidade da formulação e da embalagem, além de evidência de compatibilidade e proteção |
A última linha é importante porque a embalagem faz parte do ambiente de armazenamento do produto. Uma alteração do fecho ou do material do frasco pode alterar as questões que precisam de ser investigadas. As orientações da FDA sobre sistemas recipiente-fecho avaliam proteção, compatibilidade, segurança e desempenho, com estudos de estabilidade a sustentar a adequação ao longo do prazo de validade. Um frasco atraente não constitui, por si só, um estudo desse tipo.
Bacteriostático, estéril e com baixo teor de endotoxinas descrevem propriedades diferentes
Bacteriostático significa inibir o crescimento bacteriano nas condições descritas. Uma alegação sobre a atividade de um ingrediente não estabelece a conservação de uma formulação específica engarrafada. A concentração, os organismos, as condições de exposição e a formulação completa são relevantes. Mesmo um resultado que demonstrasse inibição do crescimento não estabeleceria que inicialmente não estavam presentes microrganismos viáveis.
Para líquidos farmacêuticos conservados, a Q6A distingue o teor de conservante da eficácia do conservante. Medir a quantidade de conservante presente e demonstrar que a formulação controla os microrganismos são tarefas distintas. As palavras “azul de metileno bacteriostático” não podem substituir nenhum destes registos.
Esterilidade diz respeito à ausência de microrganismos viáveis. A sua garantia depende de produção e embalagem controladas, acompanhadas de evidência de libertação adequada. Como a FDA explica relativamente às limitações dos testes de esterilidade, um teste de esterilidade é um componente de uma estratégia abrangente de controlo da contaminação. Testar unidades amostradas não permite inspecionar todos os frascos nem corrigir um processo não controlado.
Endotoxinas são componentes bacterianos associados a bactérias Gram-negativas. Podem permanecer depois de as bactérias morrerem, uma distinção explicada na descrição da FDA sobre pirogénios. Consequentemente, a esterilidade e o controlo de endotoxinas são questões distintas. Um resultado de endotoxinas também não mede todos os pirogénios possíveis.
Leia um relatório de endotoxinas verificando a amostra testada, o resultado, as unidades e o limite de aceitação. “Aprovado” sem esses elementos oculta a comparação. As orientações da FDA sobre testes de endotoxinas também abordam a interferência do produto com o ensaio: a formulação não pode suprimir nem aumentar a medição de uma forma que invalide o resultado. Um resultado obtido no pó não pode ser reclassificado como um resultado da solução engarrafada. Nenhuma destas alegações isoladas estabelece adequação para injeção.
Exemplo público de rastreabilidade da Blupreme
A página da Blupreme sobre testes de qualidade descreve este percurso através dos seus registos partilhados:
Número do lote do frasco → número do lote do ingrediente → COA do ingrediente.
A tabela de testes publicada abrange a identidade do ingrediente, ensaio em base seca, categorias de impurezas identificadas, perda por secagem, resíduo após incineração e impurezas elementares especificadas. A página identifica estes elementos como registos do ingrediente ligados aos lotes dos produtos.
Essa ligação permite ao cliente localizar a evidência relevante relativa ao ingrediente. Não deve ser interpretada como uma alegação de que o COA do ingrediente apresentado reporta a concentração do frasco acabado, os limites microbiológicos, a esterilidade, as endotoxinas ou o prazo de validade. A página pública analisada para este artigo não apresentava esses resultados da solução acabada. Isto descreve a evidência disponível na página, não constitui prova de que não existam outros registos.
Para um pedido prático de documentação, indique o lote do frasco e a questão específica que continua por resolver: “O resultado da concentração refere-se à solução acabada e que relatório identifica essa amostra?” Isto é mais informativo do que perguntar simplesmente se o produto foi “testado”. Combine a resposta com o guia dos ingredientes da solução e a explicação sobre metais pesados, Azure B e outras impurezas do azul de metileno ao comparar produtos. :::