
Artigo
COA do ingrediente fronte ás probas do produto acabado para o azul de metileno
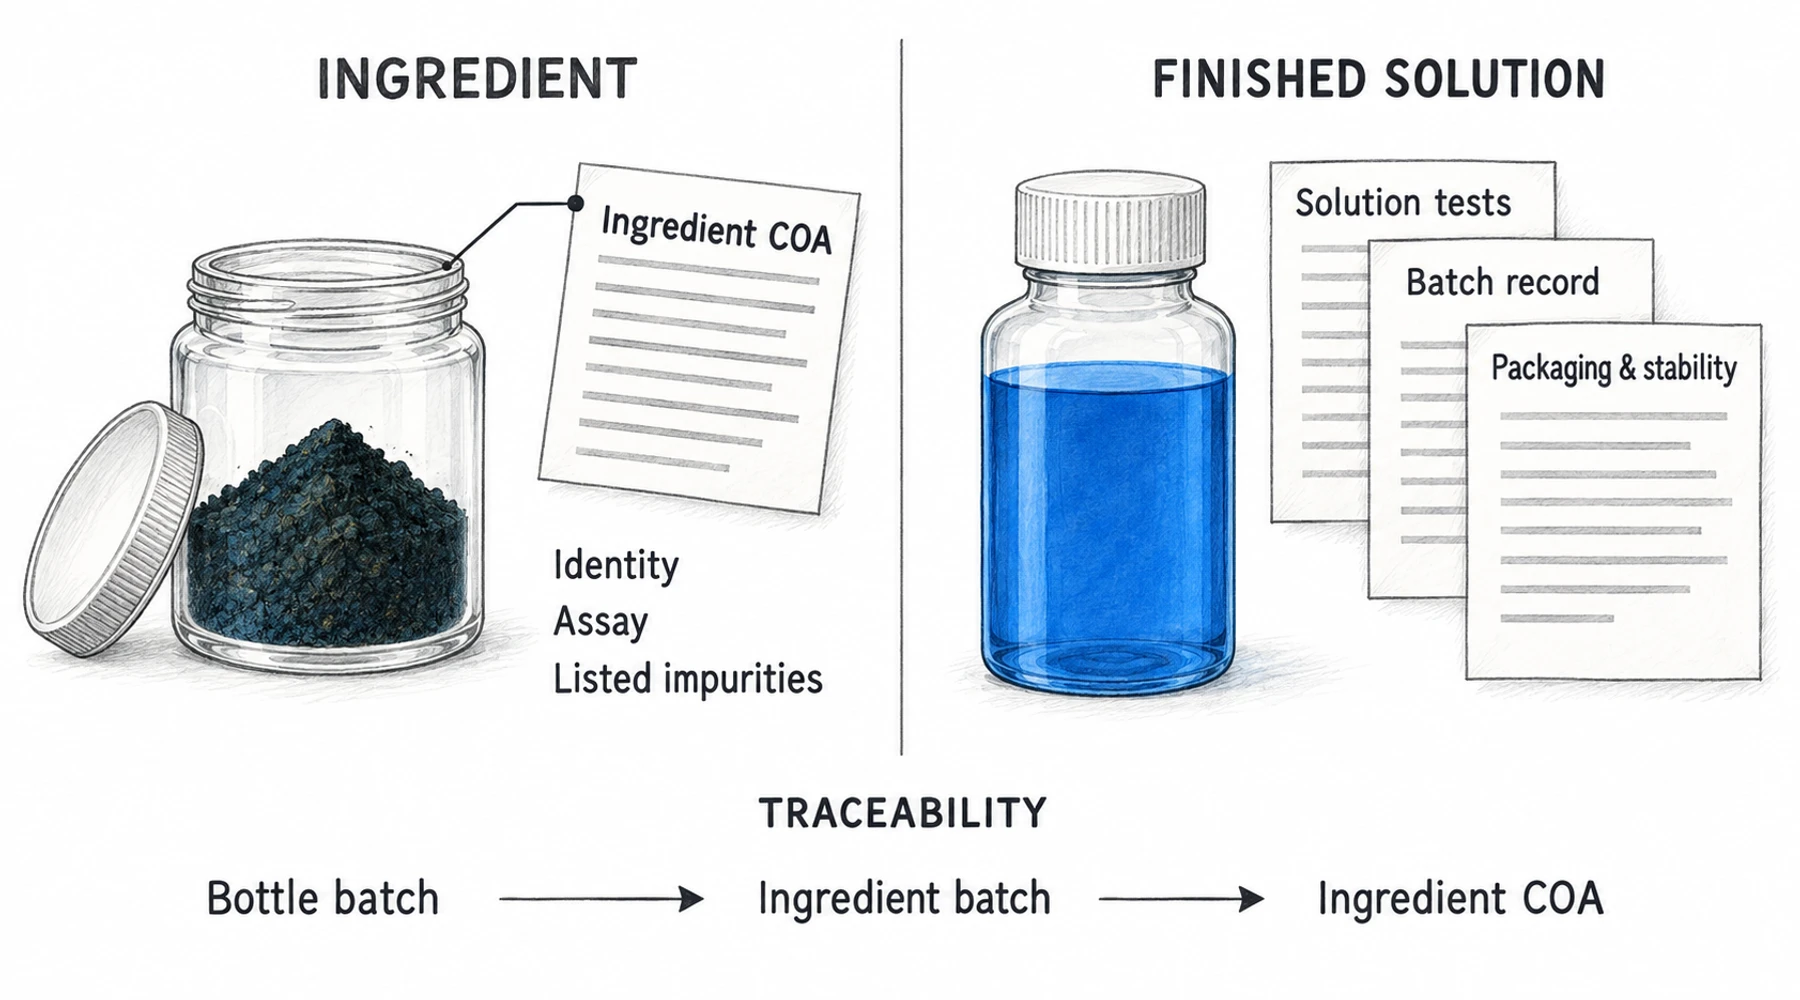
Un certificado de análise do ingrediente responde a cuestións sobre o ingrediente do que se tomou a mostra para as probas. Non describe automaticamente o líquido elaborado despois con ese ingrediente, o frasco utilizado para contelo nin o que ocorre durante o almacenamento. A vinculación entre lotes fai que o informe do ingrediente sexa pertinente para un frasco. Non cambia o que analizou o laboratorio.
Para as solucións de azul de metileno, a pregunta útil é, polo tanto, específica: Que rexistro apoia esta afirmación concreta sobre este material concreto? A identidade, a concentración, a calidade microbiolóxica e a vida útil requiren evidencias diferentes.
Comeza pola descrición da mostra
Un COA é un informe de probas definidas conforme a criterios de aceptación declarados. Busca primeiro o nome do material, o número de lote e a descrición da mostra. Un documento que describe azul de metileno en po segue a ser un informe do ingrediente, mesmo cando un vendedor o coloca xunto a un produto en solución.
A guía da FDA sobre certificados de análise dos ingredientes require información identificativa, as probas realizadas, os límites de aceptación e resultados numéricos cando os resultados sexan numéricos. Eses detalles delimitan o significado do informe. Un resultado de determinación do contido non pode substituír unha proba microbiolóxica non incluída no informe, e un panel de análise de metais non establece todos os aspectos da pureza.
Para unha explicación liña por liña dos métodos, unidades e límites, consulta a guía para ler un certificado de análise de azul de metileno.
Que cambia cando o po se converte nunha solución?
Considera dous lotes hipotéticos de solución elaborados a partir do mesmo lote de ingrediente. Un prepárase ata o volume final previsto. Ao outro engádeselle máis auga. O seu COA do ingrediente é idéntico, pero as súas concentracións difiren. Por iso, a porcentaxe obtida na determinación do contido do ingrediente e a concentración dunha solución acabada en mg/mL responden a preguntas diferentes.
A formulación introduce materiais e operacións adicionais: auga, outros ingredientes, pesaxe, axuste de volume, mestura, contacto cos equipos e envasado. O rexistro de fabricación pertinente vincula estas operacións co lote do produto. Unha determinación do contido da solución mide a solución da que se tomou a mostra. Non se deben confundir: unha fórmula rexistrada describe a preparación; un resultado de laboratorio describe unha medición.
O marco de calidade ICH Q6A separa as especificacións do principio activo das do medicamento e trata as probas como parte dun sistema máis amplo de controis de fabricación e estabilidade. Estes principios farmacéuticos axudan a distinguir os tipos de evidencia; citalos non establece que un produto de venda ao público sexa un medicamento autorizado.
Matriz de cobertura documental
Usa esta matriz para identificar o rexistro de apoio que debes solicitar. Estas son categorías de documentos, non unha afirmación de que Blupreme publique ou realice todos os elementos enumerados.
| Cuestión de calidade | Que pode apoiar un COA do ingrediente | Rexistro ou evidencia de apoio adicional |
|---|---|---|
| É azul de metileno o material de partida? | Identidade do ingrediente do que se tomou a mostra cando se inclúen probas de identidade | Rexistro de trazabilidade que vincule ese lote de ingrediente co lote do produto |
| Que impurezas se atoparon no ingrediente? | Resultados para os analitos, métodos e límites especificados | Avaliación ou probas específicas da solución cando a formulación, o procesamento ou o almacenamento xeren cuestións adicionais |
| Contén o frasco a concentración declarada? | A determinación do contido do ingrediente axuda a caracterizar o material de partida; non mide o líquido acabado | Determinación do contido da solución acabada, con unidades e criterios de aceptación; rexistros de formulación e de lote |
| Que auga e outros ingredientes se utilizaron? | Normalmente queda fóra do informe do ingrediente de azul de metileno | Formulación, especificacións dos compoñentes e rexistros de lote que identifiquen os materiais realmente utilizados |
| Fabricouse este lote de produto de maneira consistente? | Non describe directamente a preparación da solución | Rexistros de fabricación, mestura, envasado e liberación do lote; mostraxe xustificada e controis do proceso |
| Cumpre a solución os seus límites microbiolóxicos? | Só os resultados microbiolóxicos do ingrediente, se se inclúen | Probas microbiolóxicas axeitadas da solución que identifiquen a fase na que se tomou a mostra, o método e os límites |
| Inhibe a formulación o crecemento microbiano durante o uso? | A pureza química do ingrediente por si soa non pode establecer isto | Evidencia da eficacia antimicrobiana específica da formulación e controis pertinentes do contido de conservantes |
| É estéril o produto? | Un COA químico do ingrediente non establece a esterilidade do produto | Rexistros de garantía de esterilidade do proceso, evidencias aplicables para a liberación do lote e controis do sistema de envase e peche |
| Cumpre o produto un límite de endotoxinas? | Só un resultado de endotoxinas do ingrediente, se realmente se inclúe | Informe de endotoxinas pertinente para o produto, con unidades, límite, identidade da mostra e evidencia da idoneidade do método |
| Manterase a solución dentro das especificacións no seu frasco? | A estabilidade do ingrediente non establece a vida útil da solución | Datos de estabilidade da formulación e do envase, ademais de evidencias de compatibilidade e protección |
A última fila importa porque o envase forma parte do ambiente de almacenamento do produto. Un cambio no peche ou no material do frasco pode cambiar as cuestións que cómpre investigar. A guía da FDA sobre sistemas de envase e peche avalía a protección, a compatibilidade, a seguridade e o funcionamento, con estudos de estabilidade que apoian a idoneidade ao longo da vida útil. Un frasco atractivo non constitúe por si mesmo un estudo deste tipo.
Bacteriostático, estéril e baixo contido en endotoxinas describen propiedades diferentes
Bacteriostático significa que inhibe o crecemento bacteriano nas condicións descritas. Unha afirmación sobre a actividade dun ingrediente non establece a conservación dunha formulación concreta envasada nun frasco. Importan a concentración, os organismos, as condicións de exposición e a formulación completa. Mesmo un resultado que mostrase inhibición do crecemento non establecería que inicialmente non houbese microorganismos viables.
Para os líquidos farmacéuticos con conservantes, Q6A distingue o contido de conservantes da súa eficacia. Medir canto conservante está presente e demostrar que a formulación controla os microorganismos son tarefas separadas. As palabras “azul de metileno bacteriostático” non poden substituír ningún dos dous rexistros.
A esterilidade refírese á ausencia de microorganismos viables. A súa garantía depende dunha produción e un envasado controlados, con evidencias axeitadas para a liberación do lote. Como explica a FDA sobre as limitacións das probas de esterilidade, unha proba de esterilidade é un compoñente dunha estratexia integral de control da contaminación. Analizar as unidades das que se toman mostras non equivale a inspeccionar cada frasco e non pode corrixir un proceso sen control.
As endotoxinas son compoñentes bacterianos asociados ás bacterias gramnegativas. Poden permanecer despois de que morran as bacterias, unha distinción explicada na descrición dos piróxenos da FDA. En consecuencia, a esterilidade e o control de endotoxinas son cuestións separadas. Un resultado de endotoxinas tampouco mide todos os piróxenos posibles.
Ao ler un informe de endotoxinas, comproba a mostra analizada, o resultado, as unidades e o límite de aceptación. “Conforme” sen eses detalles oculta a comparación. A guía da FDA sobre probas de endotoxinas tamén aborda a interferencia do produto co ensaio: a formulación non debe reducir nin aumentar a medición dunha maneira que invalide o resultado. Un resultado obtido co po non se pode reetiquetar como un resultado da solución envasada. Ningunha destas afirmacións illadas establece a idoneidade para a inxección.
Exemplo público de trazabilidade de Blupreme
A páxina de probas de calidade de Blupreme describe este percorrido polos rexistros que comparte:
Número de lote do frasco → número de lote do ingrediente → COA do ingrediente.
A súa táboa de probas publicada abrangue a identidade do ingrediente, a determinación do contido sobre base seca, categorías de impurezas especificadas, perda por secado, residuo de ignición e impurezas elementais especificadas. A páxina identifica estes documentos como rexistros do ingrediente vinculados aos lotes do produto.
Esa vinculación permite ao cliente localizar a evidencia pertinente sobre o ingrediente. Non se debe interpretar como unha afirmación de que o COA do ingrediente mostrado informe da concentración, dos límites microbiolóxicos, da esterilidade, das endotoxinas ou da vida útil do contido do frasco acabado. A páxina pública examinada para este artigo non presentaba eses resultados da solución acabada. Isto describe a evidencia dispoñible na páxina, non demostra que non existan outros rexistros.
Para unha solicitude práctica de documentos, indica o lote do frasco e a cuestión concreta sen resolver: “Refírese o resultado de concentración á solución acabada e que informe identifica esa mostra?” Isto é máis informativo que preguntar simplemente se o produto está “analizado”. Combina a resposta coa guía de ingredientes da solución e coa explicación sobre metais pesados, Azure B e outras impurezas do azul de metileno ao comparar produtos.