
Artículo
COA del ingrediente de azul de metileno frente a pruebas del producto terminado
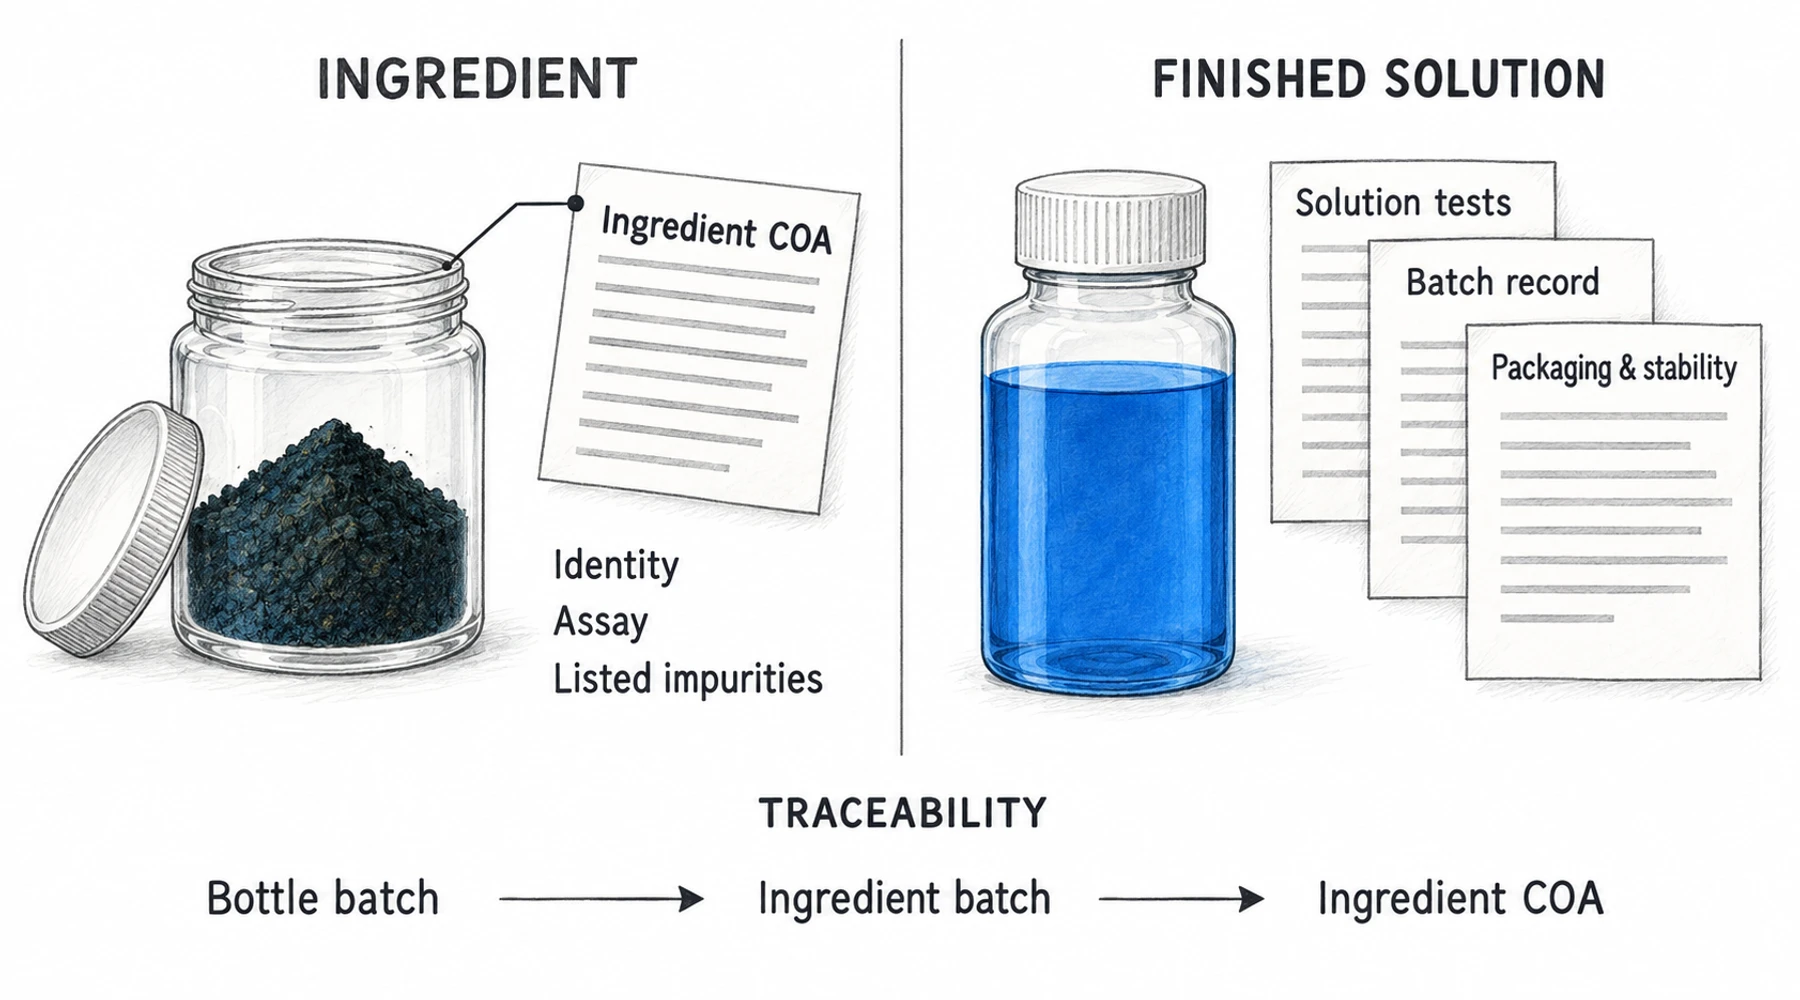
Un certificado de análisis del ingrediente responde preguntas sobre el ingrediente muestreado para pruebas. No describe automáticamente el líquido fabricado posteriormente a partir de ese ingrediente, el frasco utilizado para contenerlo ni lo que ocurre durante el almacenamiento. Un vínculo de lote hace que el informe del ingrediente sea relevante para un frasco. No cambia lo que el laboratorio analizó.
Para las soluciones de azul de metileno, la pregunta útil es, por tanto, específica: ¿Qué registro respalda esta afirmación concreta sobre este material concreto? La identidad, la concentración, la calidad microbiológica y la vida útil requieren diferentes tipos de evidencia.
Comience con la descripción de la muestra
Un COA es un informe de pruebas definidas frente a criterios de aceptación establecidos. Busque primero el nombre del material, el número de lote y la descripción de la muestra. Un documento que describe polvo de azul de metileno sigue siendo un informe del ingrediente incluso cuando un vendedor lo coloca junto a un producto en solución.
La guía de la FDA sobre certificados de análisis de ingredientes solicita información de identificación, las pruebas realizadas, los límites de aceptación y los resultados numéricos cuando estos sean numéricos. Esos detalles delimitan el significado del informe. Un resultado de ensayo no puede sustituir una prueba microbiológica no informada, y un panel de metales no establece todos los aspectos de la pureza.
Para una explicación línea por línea de métodos, unidades y límites, utilice la guía para leer un certificado de análisis de azul de metileno.
¿Qué cambia cuando el polvo se convierte en una solución?
Considere dos lotes hipotéticos de solución fabricados con el mismo lote de ingrediente. Uno se prepara hasta su volumen final previsto. El otro recibe agua adicional. Su COA del ingrediente es idéntico, pero sus concentraciones difieren. Por eso un porcentaje de ensayo del ingrediente y una concentración de solución terminada en mg/mL responden preguntas diferentes.
La formulación introduce entradas y operaciones adicionales: agua, otros ingredientes, pesaje, ajuste de volumen, mezcla, contacto con equipos y llenado. El registro de fabricación pertinente conecta estas operaciones con el lote del producto. Un ensayo de solución mide la solución muestreada. Ninguno debe confundirse con el otro: una receta registrada describe la preparación; un resultado de laboratorio describe una medición.
El marco de calidad ICH Q6A separa las especificaciones de la sustancia farmacéutica y del producto farmacéutico y considera las pruebas como parte de un sistema más amplio de controles de fabricación y estabilidad. Estos principios farmacéuticos ayudan a distinguir tipos de evidencia; citarlos no establece que un producto minorista sea un medicamento aprobado.
Matriz de cobertura documental
Utilice esta matriz para identificar el registro de respaldo que debe solicitar. Estas son categorías de documentos, no una afirmación de que Blupreme publique o realice cada elemento indicado.
| Pregunta de calidad | Lo que un COA del ingrediente puede respaldar | Registro o evidencia adicional de respaldo |
|---|---|---|
| ¿Es el material inicial azul de metileno? | Identidad del ingrediente muestreado cuando se informan pruebas de identidad | Registro de trazabilidad que conecta ese lote de ingrediente con el lote del producto |
| ¿Qué impurezas se encontraron en el ingrediente? | Resultados para los analitos, métodos y límites indicados | Evaluación o pruebas específicas de la solución cuando la formulación, el procesamiento o el almacenamiento generan preguntas adicionales |
| ¿El frasco contiene la concentración indicada? | El ensayo del ingrediente ayuda a caracterizar la entrada; no mide el líquido terminado | Ensayo de solución terminada, con unidades y criterios de aceptación; registros de formulación y lote |
| ¿Qué agua y otros ingredientes se utilizaron? | Normalmente fuera del informe del ingrediente de azul de metileno | Formulación, especificaciones de componentes y registros de lote que identifican las entradas reales |
| ¿Este lote de producto se fabricó de manera consistente? | No proporciona un registro directo de la preparación de la solución | Registros de fabricación, mezcla, llenado y liberación; muestreo justificado y controles del proceso |
| ¿La solución cumple sus límites microbiológicos? | Solo resultados microbiológicos del ingrediente, si se informan | Pruebas microbiológicas adecuadas de la solución con etapa de muestra, método y límites identificados |
| ¿La formulación inhibe el crecimiento microbiano durante el uso? | La pureza química del ingrediente por sí sola no puede establecerlo | Evidencia específica de eficacia antimicrobiana de la formulación y controles relevantes del contenido de conservantes |
| ¿El producto es estéril? | Un COA químico del ingrediente no establece la esterilidad del producto | Registros de garantía de esterilidad del proceso, evidencia de liberación aplicable y controles del cierre del envase |
| ¿El producto cumple un límite de endotoxinas? | Solo un resultado de endotoxinas del ingrediente, si está realmente incluido | Informe de endotoxinas relevante para el producto con unidades, límite, identidad de muestra y evidencia de idoneidad del método |
| ¿La solución permanecerá dentro de especificación en su frasco? | La estabilidad del ingrediente no establece la vida útil de la solución | Datos de estabilidad de la formulación y el envase, además de evidencia de compatibilidad y protección |
La última fila es importante porque el envase forma parte del entorno de almacenamiento del producto. Un cambio de cierre o material del frasco puede cambiar las preguntas que deben investigarse. La guía de la FDA sobre sistemas de cierre de envases evalúa protección, compatibilidad, seguridad y rendimiento, con estudios de estabilidad que respaldan la idoneidad durante la vida útil. Un frasco atractivo no es por sí mismo un estudio de este tipo.
Bacteriostático, estéril y bajo en endotoxinas describen propiedades diferentes
Bacteriostático significa inhibir el crecimiento bacteriano bajo las condiciones descritas. Una afirmación sobre la actividad de un ingrediente no establece la conservación de una formulación embotellada concreta. La concentración, los organismos, las condiciones de exposición y la formulación completa son relevantes. Incluso un resultado que muestre inhibición del crecimiento no establecería que no hubiera microorganismos viables presentes inicialmente.
Para líquidos farmacéuticos conservados, Q6A distingue el contenido de conservante de la eficacia del conservante. Medir cuánto conservante está presente y demostrar que la formulación controla microorganismos son tareas separadas. Las palabras “azul de metileno bacteriostático” no pueden sustituir ninguno de los dos registros.
Esterilidad se refiere a la ausencia de microorganismos viables. Su garantía depende de una producción y un envasado controlados, con evidencia de liberación adecuada. Como explica la FDA sobre las limitaciones de las pruebas de esterilidad, una prueba de esterilidad es un componente de una estrategia integral de control de contaminación. Las pruebas de unidades muestreadas no inspeccionan cada frasco y no pueden corregir un proceso no controlado.
Las endotoxinas son componentes bacterianos asociados con bacterias Gram negativas. Pueden permanecer después de que las bacterias mueren, una distinción explicada en el análisis de pirógenos de la FDA. En consecuencia, el control de esterilidad y el control de endotoxinas son preguntas separadas. Un resultado de endotoxinas tampoco mide todos los posibles pirógenos.
Lea un informe de endotoxinas para la muestra analizada, el resultado, las unidades y el límite de aceptación. “Aprobado” sin esos detalles oculta la comparación. La guía de pruebas de endotoxinas de la FDA también aborda la interferencia del producto con el ensayo: la formulación no debe suprimir ni aumentar la medición de una manera que invalide el resultado. Un resultado sobre polvo no puede volver a etiquetarse como un resultado sobre solución embotellada. Ninguna de estas afirmaciones aisladas establece la idoneidad para inyección.
Ejemplo público de trazabilidad de Blupreme
La página de pruebas de calidad de Blupreme describe esta ruta mediante sus registros compartidos:
Número de lote del frasco → número de lote del ingrediente → COA del ingrediente.
Su tabla de pruebas publicada cubre identidad del ingrediente, ensayo en base seca, categorías de impurezas indicadas, pérdida por secado, residuo tras ignición e impurezas elementales especificadas. La página identifica estos elementos como registros del ingrediente vinculados a lotes de producto.
Ese vínculo permite a un cliente localizar la evidencia relevante del ingrediente. No debe interpretarse como una afirmación de que el COA del ingrediente mostrado informa sobre la concentración del frasco terminado, los límites microbiológicos, la esterilidad, las endotoxinas o la vida útil. La página pública revisada para este artículo no presentó esos resultados de solución terminada. Esto describe la evidencia disponible en la página, no demuestra que no existan otros registros.
Para una solicitud documental práctica, indique el lote del frasco y la pregunta específica sin resolver: “¿El resultado de concentración corresponde a la solución terminada y qué informe identifica esa muestra?” Esto es más informativo que preguntar si el producto simplemente está “probado”. Combine la respuesta con la guía de ingredientes de la solución y la explicación de metales pesados, Azure B y otras impurezas del azul de metileno al comparar productos.