
Artykuł
Certyfikat analizy składnika a badania gotowego produktu z błękitem metylenowym
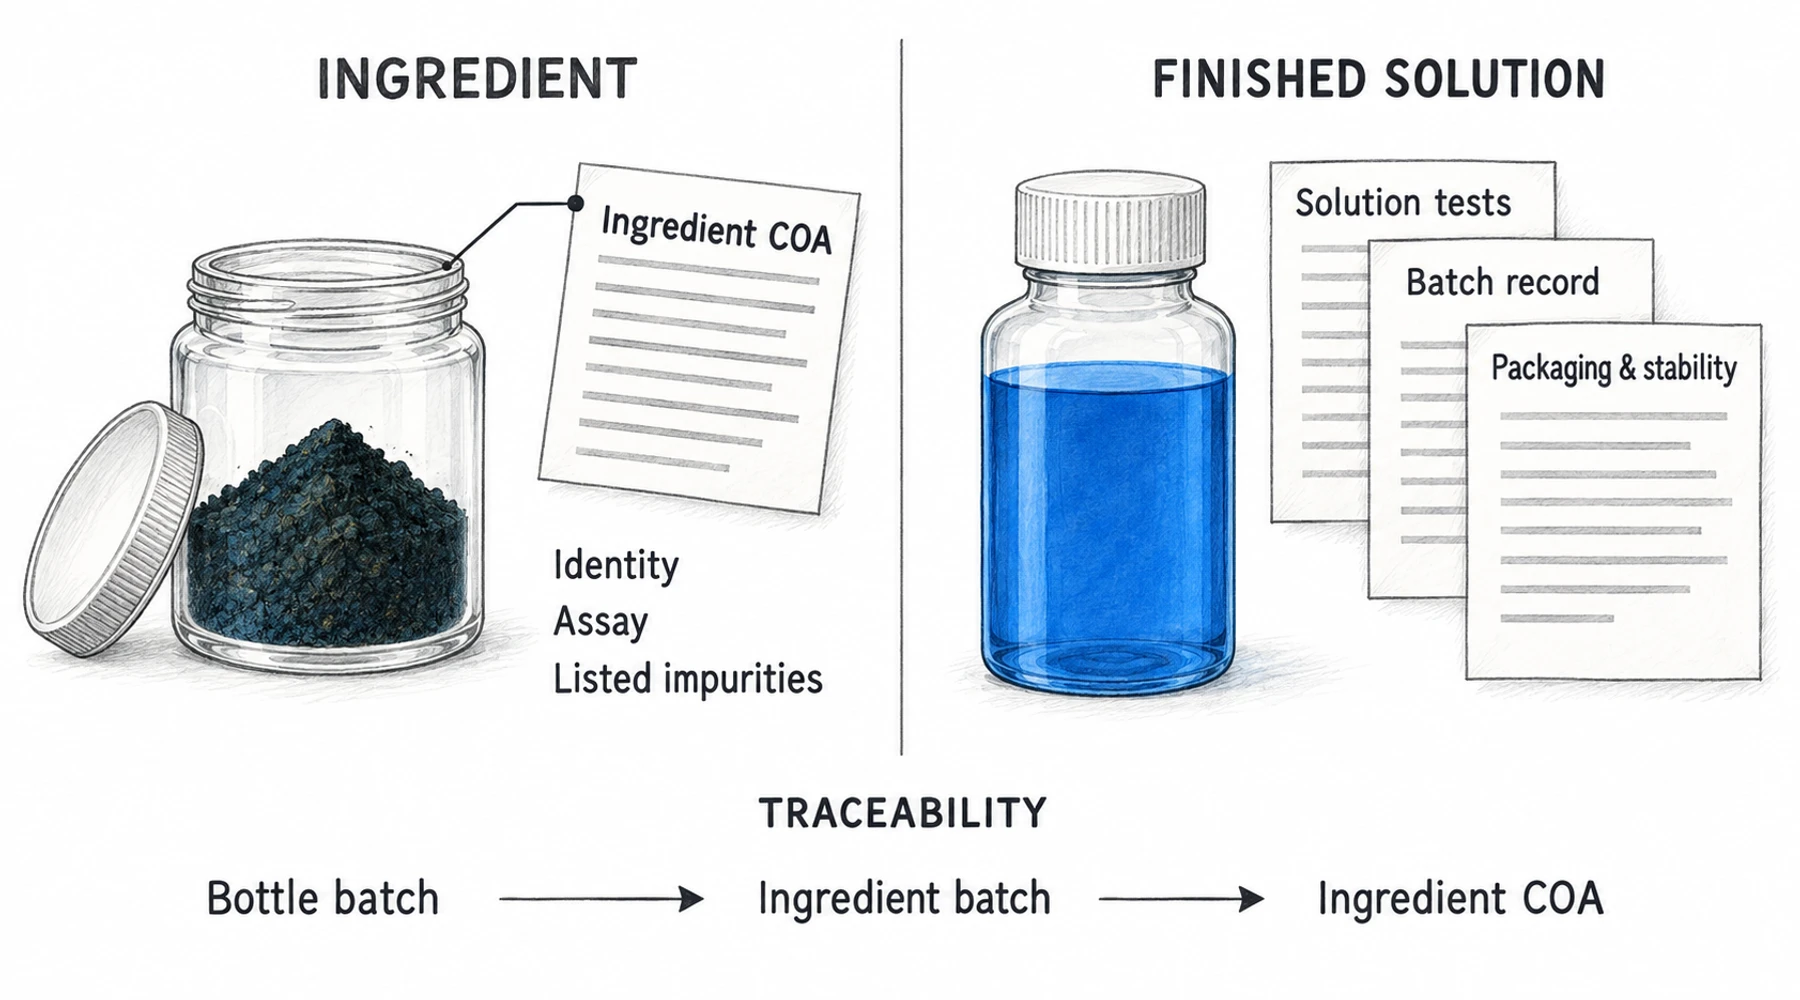
Certyfikat analizy składnika odpowiada na pytania dotyczące składnika, z którego pobrano próbkę do badań. Nie opisuje automatycznie płynu później wytworzonego z tego składnika, butelki użytej do jego przechowywania ani tego, co dzieje się podczas przechowywania. Powiązanie partii pozwala odnieść raport dotyczący składnika do konkretnej butelki. Nie zmienia jednak tego, co zbadało laboratorium.
W przypadku roztworów błękitu metylenowego użyteczne pytanie musi więc być precyzyjne: Który dokument potwierdza to konkretne stwierdzenie dotyczące tego konkretnego materiału? Tożsamość, stężenie, jakość mikrobiologiczna i okres trwałości wymagają różnych dowodów.
Zacznij od opisu próbki
COA to raport z określonych badań przeprowadzonych według podanych kryteriów akceptacji. Najpierw sprawdź nazwę materiału, numer partii i opis próbki. Dokument opisujący błękit metylenowy w proszku pozostaje raportem dotyczącym składnika, nawet jeśli sprzedawca umieszcza go obok produktu w postaci roztworu.
Wytyczne FDA dotyczące certyfikatów analizy składników wymagają informacji identyfikacyjnych, wykazu wykonanych badań, granic akceptacji oraz wyników liczbowych, gdy wyniki mają charakter liczbowy. Te szczegóły wyznaczają zakres znaczenia raportu. Wynik oznaczenia zawartości nie może zastąpić nieprzedstawionego badania mikrobiologicznego, a panel badań metali nie potwierdza każdego aspektu czystości.
Wyjaśnienie metod, jednostek i limitów krok po kroku znajdziesz w poradniku dotyczącym czytania certyfikatu analizy błękitu metylenowego.
Co się zmienia, gdy proszek staje się roztworem?
Rozważ dwie hipotetyczne partie roztworu przygotowane z tej samej partii składnika. Jedną przygotowano do docelowej objętości końcowej. Do drugiej dodano dodatkową wodę. Ich certyfikat analizy składnika jest identyczny, ale stężenia się różnią. Dlatego procentowa zawartość oznaczona w składniku i stężenie gotowego roztworu w mg/mL odpowiadają na różne pytania.
Przygotowanie formulacji wprowadza dodatkowe materiały i operacje: wodę, ewentualne inne składniki, ważenie, dostosowanie objętości, mieszanie, kontakt z urządzeniami i napełnianie. Odpowiednia dokumentacja produkcyjna wiąże te operacje z partią produktu. Oznaczenie zawartości w roztworze dotyczy roztworu, z którego pobrano próbkę. Nie należy mylić jednego z drugim: zapisana receptura opisuje przygotowanie, a wynik laboratoryjny opisuje pomiar.
Ramy jakościowe ICH Q6A rozdzielają specyfikacje substancji czynnej i produktu leczniczego oraz traktują badania jako część szerszego systemu kontroli produkcji i stabilności. Te zasady farmaceutyczne pomagają rozróżniać rodzaje dowodów; ich przywołanie nie potwierdza, że produkt dostępny w sprzedaży detalicznej jest lekiem dopuszczonym do obrotu.
Matryca zakresu dokumentacji
Skorzystaj z tej matrycy, aby ustalić, o jaki dokument potwierdzający należy poprosić. Są to kategorie dokumentów, a nie stwierdzenie, że Blupreme publikuje dokumentację lub wykonuje badania dla każdej wymienionej pozycji.
| Pytanie o jakość | Co może potwierdzić certyfikat analizy składnika | Dodatkowy dokument lub dowód potwierdzający |
|---|---|---|
| Czy materiał wyjściowy to błękit metylenowy? | Tożsamość składnika, z którego pobrano próbkę, jeśli przedstawiono badania tożsamości | Dokumentacja identyfikowalności łącząca daną partię składnika z partią produktu |
| Jakie zanieczyszczenia wykryto w składniku? | Wyniki dla wymienionych analitów, metod i limitów | Ocena lub badania dotyczące konkretnego roztworu, gdy formulacja, przetwarzanie lub przechowywanie rodzą dodatkowe pytania |
| Czy zawartość butelki ma deklarowane stężenie? | Oznaczenie zawartości w składniku pomaga scharakteryzować materiał wejściowy; nie jest pomiarem gotowego płynu | Oznaczenie zawartości w gotowym roztworze, z jednostkami i kryteriami akceptacji; dokumentacja formulacji i partii |
| Jakiej wody i jakich innych składników użyto? | Zwykle wykracza to poza zakres raportu dotyczącego błękitu metylenowego jako składnika | Formulacja, specyfikacje komponentów i dokumentacja partii wskazująca faktycznie użyte materiały |
| Czy tę partię produktu wytworzono w sposób powtarzalny? | Brak bezpośrednich informacji o przygotowaniu roztworu | Dokumentacja produkcji, mieszania, napełniania i zwolnienia partii; uzasadniony sposób pobierania próbek i kontrole procesu |
| Czy roztwór spełnia określone dla niego limity mikrobiologiczne? | Wyłącznie wyniki mikrobiologiczne składnika, jeśli je przedstawiono | Odpowiednie badania mikrobiologiczne roztworu ze wskazaniem etapu pobrania próbki, metody i limitów |
| Czy formulacja hamuje wzrost drobnoustrojów podczas użytkowania? | Sama czystość chemiczna składnika nie może tego potwierdzić | Dowody skuteczności ochrony przeciwdrobnoustrojowej dla konkretnej formulacji oraz odpowiednie kontrole zawartości środków konserwujących |
| Czy produkt jest jałowy? | Certyfikat analizy chemicznej składnika nie potwierdza jałowości produktu | Dokumentacja zapewnienia jałowości procesu, odpowiednie dowody wymagane do zwolnienia partii oraz kontrole systemu pojemnik–zamknięcie |
| Czy produkt spełnia limit endotoksyn? | Wyłącznie wynik badania endotoksyn w składniku, jeśli rzeczywiście go zamieszczono | Raport dotyczący endotoksyn w produkcie, zawierający jednostki, limit, identyfikację próbki i dowody przydatności metody |
| Czy roztwór pozostanie zgodny ze specyfikacją w swojej butelce? | Stabilność składnika nie potwierdza okresu trwałości roztworu | Dane dotyczące stabilności formulacji i opakowania oraz dowody zgodności materiałowej i właściwości ochronnych |
Ostatni wiersz jest istotny, ponieważ opakowanie stanowi część środowiska przechowywania produktu. Zmiana zamknięcia lub materiału butelki może zmienić zakres kwestii wymagających zbadania. Wytyczne FDA dotyczące systemów pojemnik–zamknięcie obejmują ocenę ochrony, zgodności materiałowej, bezpieczeństwa i właściwości użytkowych, a badania stabilności potwierdzają przydatność przez cały okres trwałości. Atrakcyjna butelka sama w sobie nie jest takim badaniem.
Właściwości bakteriostatyczne, jałowość i niska zawartość endotoksyn oznaczają różne rzeczy
Bakteriostatyczny oznacza hamujący wzrost bakterii w opisanych warunkach. Stwierdzenie dotyczące aktywności składnika nie potwierdza ochrony przeciwdrobnoustrojowej konkretnej formulacji w butelce. Znaczenie mają stężenie, drobnoustroje, warunki ekspozycji i pełny skład formulacji. Nawet wynik wskazujący na hamowanie wzrostu nie potwierdzałby, że początkowo nie było żywych drobnoustrojów.
W przypadku płynnych produktów farmaceutycznych zawierających środki konserwujące Q6A rozróżnia zawartość środka konserwującego i jego skuteczność. Pomiar ilości środka konserwującego i wykazanie, że formulacja kontroluje drobnoustroje, to odrębne zadania. Określenie „bakteriostatyczny błękit metylenowy” nie może zastąpić żadnego z tych dokumentów.
Jałowość dotyczy braku żywych drobnoustrojów. Jej zapewnienie zależy od kontrolowanej produkcji i pakowania oraz odpowiednich dowodów wymaganych do zwolnienia partii. Jak FDA wyjaśnia w odniesieniu do ograniczeń badań jałowości, badanie jałowości jest jednym z elementów kompleksowej strategii kontroli zanieczyszczeń. Badanie pobranych jednostek nie obejmuje każdej butelki i nie może naprawić niekontrolowanego procesu.
Endotoksyny to składniki bakterii Gram-ujemnych. Mogą pozostać po śmierci bakterii, co wyjaśniono w opracowaniu FDA dotyczącym pirogenów. Dlatego jałowość i kontrola endotoksyn są odrębnymi kwestiami. Wynik badania endotoksyn nie obejmuje też wszystkich możliwych pirogenów.
Czytając raport dotyczący endotoksyn, sprawdź badaną próbkę, wynik, jednostki i limit akceptacji. Samo „spełnia wymagania” bez tych szczegółów ukrywa podstawę porównania. Wytyczne FDA dotyczące badania endotoksyn omawiają również wpływ produktu na oznaczenie: formulacja nie może tłumić ani wzmacniać pomiaru w sposób, który unieważnia wynik. Wyniku uzyskanego dla proszku nie można przedstawić jako wyniku dotyczącego roztworu w butelce. Żadne z tych pojedynczych stwierdzeń nie potwierdza przydatności do wstrzykiwania.
Publiczny przykład identyfikowalności Blupreme
Strona Blupreme dotycząca badań jakości opisuje następującą ścieżkę w udostępnianej dokumentacji:
Numer partii na butelce → numer partii składnika → certyfikat analizy składnika.
Opublikowana tabela badań obejmuje tożsamość składnika, oznaczenie zawartości w przeliczeniu na substancję wysuszoną, wymienione kategorie zanieczyszczeń, stratę masy po suszeniu, pozostałość po prażeniu i określone zanieczyszczenia pierwiastkowe. Strona wskazuje, że są to dokumenty dotyczące składnika, powiązane z partiami produktu.
To powiązanie pozwala klientowi odnaleźć odpowiednie dowody dotyczące składnika. Nie należy go interpretować jako deklaracji, że wyświetlany certyfikat analizy składnika podaje stężenie gotowego roztworu w butelce, limity mikrobiologiczne, jałowość, endotoksyny lub okres trwałości. Publiczna strona sprawdzona na potrzeby tego artykułu nie przedstawiała tych wyników dla gotowego roztworu. Opisuje to dowody dostępne na stronie, a nie dowodzi, że nie istnieją inne dokumenty.
W praktycznej prośbie o dokumentację podaj numer partii na butelce i dokładne nierozstrzygnięte pytanie: „Czy wynik oznaczenia stężenia dotyczy gotowego roztworu i który raport identyfikuje tę próbkę?”. To dostarcza więcej informacji niż pytanie, czy produkt jest po prostu „przebadany”. Porównując produkty, zestaw odpowiedź z poradnikiem dotyczącym składników roztworu oraz wyjaśnieniem dotyczącym metali ciężkich, Azure B i innych zanieczyszczeń błękitu metylenowego.