
記事
メチレンブルーの原料COAと最終製品試験の比較
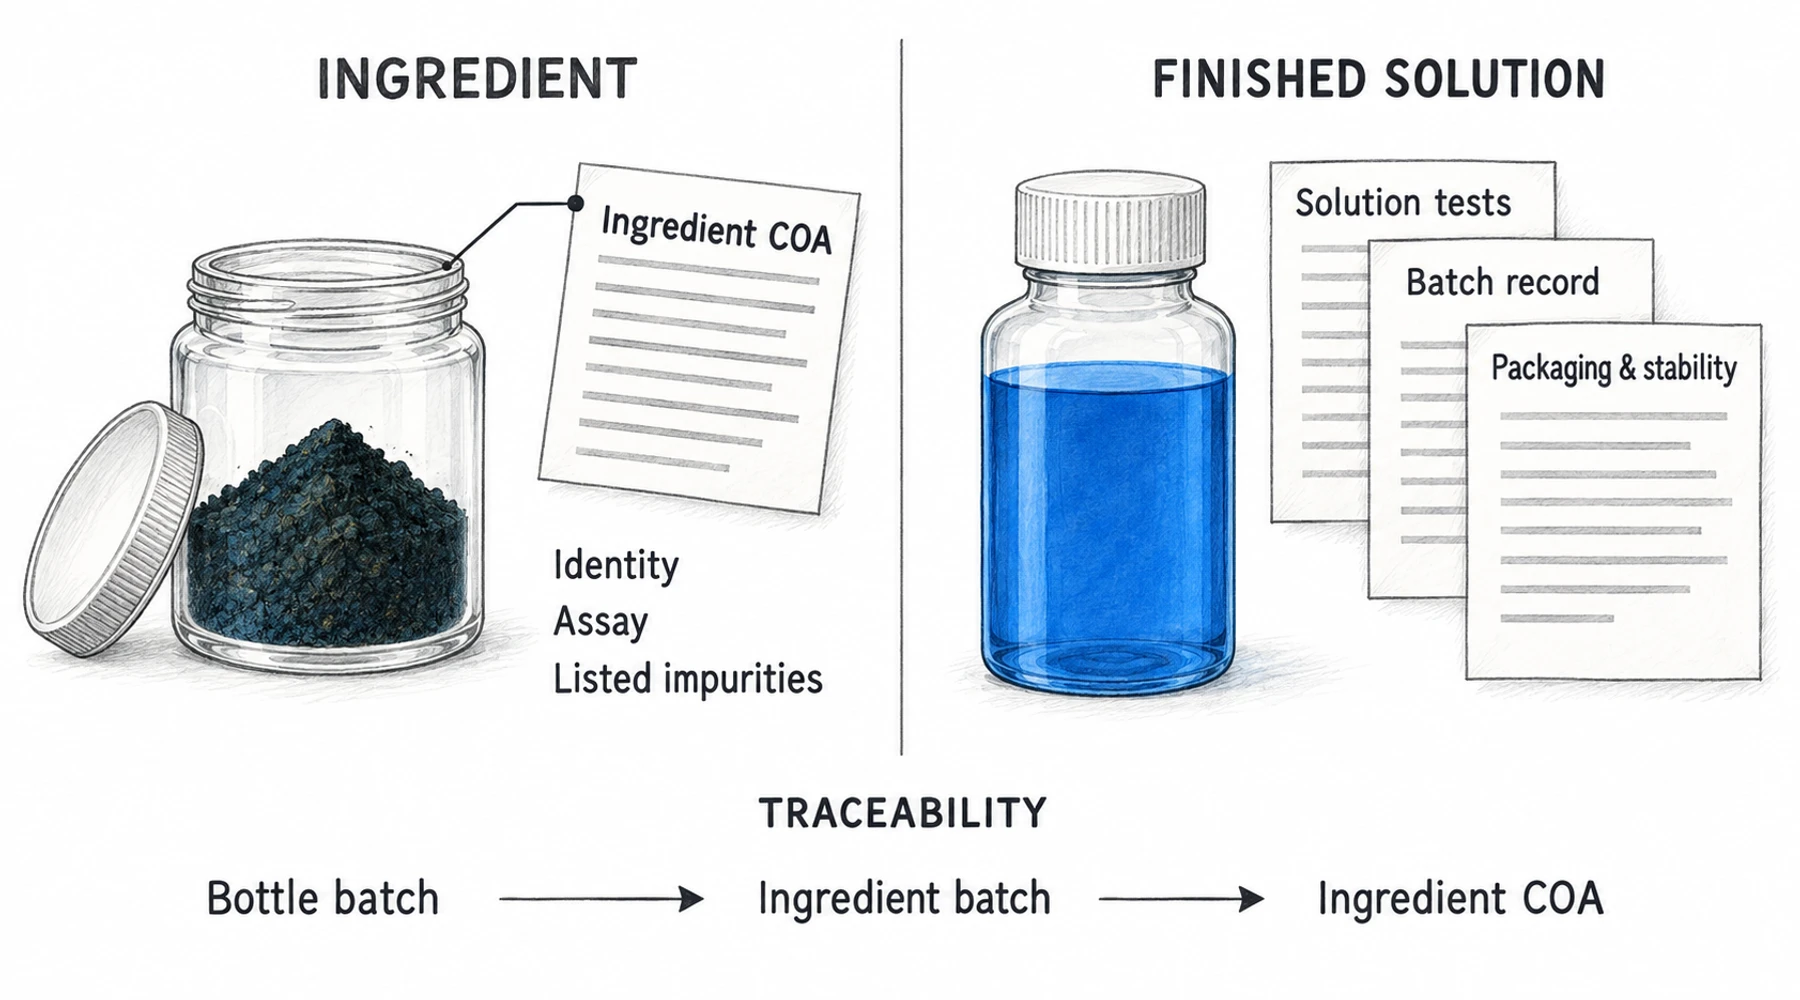
原料の分析証明書(COA)は、試験対象としてサンプリングされた原料についての情報を示します。それは、その原料から後に製造された液体、その液体を充填するボトル、または保管中に発生する変化を自動的に説明するものではありません。バッチの関連付けにより、原料レポートは特定のボトルに関連します。しかし、それによって検査対象が変わるわけではありません。
メチレンブルー溶液の場合、重要な問いは具体的です:この特定の材料についてのこの特定の主張を裏付ける記録はどれか? 同一性、濃度、微生物品質、保存期間には、それぞれ異なる証拠が必要です。
サンプルの説明から始める
COAは、規定された受入基準に対する定義済み試験の報告書です。まず、材料名、バッチ番号、サンプル説明を確認します。メチレンブルー粉末を説明する文書は、販売者がそれを溶液製品の横に掲載していたとしても、原料レポートです。
FDAの原料分析証明書に関するガイダンスでは、識別情報、実施した試験、受入限度値、数値結果の場合の数値結果を求めています。これらの詳細がレポートの意味する範囲を定めます。分析結果は、報告されていない微生物試験の代わりにはならず、金属パネル試験は純度のあらゆる側面を証明するものではありません。
試験方法、単位、限度値について一行ごとの説明が必要な場合は、メチレンブルーCOAの読み方ガイドを使用してください。
粉末が溶液になると何が変わるか?
同じ原料ロットから製造された2つの仮想的な溶液バッチを考えます。一方は意図した最終容量に調製され、もう一方には追加の水が加えられます。両者の原料COAは同一ですが、濃度は異なります。これが、原料の分析値(割合)と最終溶液のmg/mL単位の濃度が異なる問いに答える理由です。
製剤化では、追加の入力と工程が導入されます:水、その他の成分、計量、容量調整、混合、設備との接触、充填です。関連する製造記録は、これらの工程を製品バッチに結び付けます。溶液分析は、サンプリングされた溶液を測定します。どちらも互いに取り違えるべきではありません:記録された処方は調製方法を説明し、検査結果は測定結果を説明します。
ICH Q6A品質フレームワークは、原薬と製剤の規格を分け、試験を製造および安定性管理の広範なシステムの一部として扱います。これらの医薬品分野の原則は証拠の種類を区別するのに役立ちますが、それらを引用することは小売製品が承認医薬品であることを意味しません。
文書の対象範囲マトリックス
このマトリックスを使用して、要求すべき裏付け記録を特定してください。これは文書カテゴリーを示すものであり、Blupremeが以下のすべての項目を公開または実施しているという意味ではありません。
| 品質上の疑問 | 原料COAで裏付けられる内容 | 追加の裏付け記録または証拠 |
|---|---|---|
| 出発原料はメチレンブルーか? | 同一性試験が報告されている場合、試験対象となった原料の同一性 | その原料ロットを製品バッチに結び付けるトレーサビリティ記録 |
| 原料でどの不純物が検出されたか? | 指定された分析対象物、方法、限度値の結果 | 製剤化、加工、保管によって追加の疑問が生じる場合の溶液固有の評価または試験 |
| ボトルには表示濃度が含まれているか? | 原料分析値は投入原料の特性評価に役立つが、完成液を測定するものではない | 単位と受入基準を含む最終溶液分析;製剤およびバッチ記録 |
| 使用された水やその他の成分は何か? | 通常、メチレンブルー原料レポートの範囲外 | 実際の投入原料を特定する製剤、成分規格、バッチ記録 |
| この製品バッチは一貫して製造されたか? | 溶液調製に関する直接的な記録はない | 製造、混合、充填、出荷判定記録;妥当性のあるサンプリングおよび工程管理 |
| 溶液は微生物限度を満たしているか? | 報告されている場合のみ、原料の微生物結果 | サンプル段階、方法、限度値が特定された溶液の適切な微生物試験 |
| 製剤は使用中の微生物増殖を抑制するか? | 原料の化学的純度だけでは証明できない | 製剤固有の抗菌効果証拠および関連する保存剤含量管理 |
| 製品は無菌か? | 原料化学COAは製品の無菌性を証明しない | 工程の無菌保証記録、該当する出荷判定証拠、容器施栓管理 |
| 製品はエンドトキシン限度を満たすか? | 実際に含まれている場合のみ、原料のエンドトキシン結果 | 単位、限度値、サンプル識別、方法適合性証拠を含む製品関連エンドトキシンレポート |
| 溶液はボトル内で規格内に維持されるか? | 原料安定性は溶液の保存期間を証明しない | 製剤および包装の安定性データ、適合性および保護に関する証拠 |
最後の行が重要なのは、包装が製品の保管環境の一部だからです。キャップやボトル材料の変更は、調査が必要な問題を変える可能性があります。FDAの容器施栓系ガイダンスでは、保護、適合性、安全性、性能を評価し、安定性試験によって保存期間中の適合性を裏付けます。見た目の良いボトル自体は、そのような試験ではありません。
静菌性、無菌性、低エンドトキシンは異なる特性を示す
静菌性とは、説明された条件下で細菌の増殖を抑制することを意味します。原料の活性に関する主張は、特定のボトル入り製剤の保存性を証明するものではありません。濃度、微生物種、曝露条件、完全な製剤組成が重要です。増殖抑制を示す結果であっても、初期に生存可能な微生物が存在しなかったことを証明するものではありません。
保存剤を含む医薬品液剤について、Q6Aは保存剤含量と保存剤有効性を区別しています。保存剤がどれだけ存在するかを測定することと、製剤が微生物を制御することを示すことは別々の作業です。「静菌性メチレンブルー」という言葉だけでは、どちらの記録の代わりにもなりません。
無菌性は、生存可能な微生物が存在しないことに関係します。その保証は、適切な出荷判定証拠を伴う管理された製造および包装に依存します。FDAが無菌試験の限界について説明しているように、無菌試験は包括的な汚染管理戦略の一要素です。サンプリングされた単位を試験しても、すべてのボトルを検査することにはならず、管理されていない工程を修正することもできません。
エンドトキシンは、グラム陰性菌に関連する細菌成分です。細菌が死滅した後も残る可能性があり、この区別はFDAの発熱性物質に関する説明で説明されています。そのため、無菌性管理とエンドトキシン管理は別々の問題です。エンドトキシン結果も、考えられるすべての発熱性物質を測定するものではありません。
エンドトキシンレポートでは、試験対象サンプル、結果、単位、受入限度値を確認してください。これらの詳細がない「合格」は比較を不明確にします。FDAのエンドトキシン試験ガイダンスでは、製品によるアッセイへの干渉についても扱っています:結果を無効にする形で測定を抑制または促進しないことを製剤が確認する必要があります。粉末の結果をボトル入り溶液の結果として再表示することはできません。これらの単独の主張のいずれも、注射用途への適合性を証明するものではありません。
Blupremeの公開トレーサビリティ例
Blupreme品質試験ページでは、共有記録を通じたこの経路を説明しています:
ボトルバッチ番号 → 原料バッチ番号 → 原料COA。
公開されている試験表では、原料の同一性、乾燥基準での分析値、指定された不純物カテゴリー、乾燥減量、強熱残分、指定された元素不純物を対象としています。このページでは、これらを製品バッチに関連付けられた原料記録として示しています。
この関連付けにより、顧客は関連する原料証拠を特定できます。ただし、表示された原料COAが完成ボトルの濃度、微生物限度、無菌性、エンドトキシン、保存期間を報告しているという意味にはなりません。この記事のために確認した公開ページには、これらの最終溶液結果は掲載されていませんでした。これはページ上で利用可能な証拠を説明するものであり、他の記録が存在しないことの証明ではありません。
実用的な文書要求では、ボトルバッチと未解決の具体的な疑問を明示してください:「濃度結果は最終溶液を対象にしていますか。また、そのサンプルを特定するレポートはどれですか?」これは、製品が単に「試験済み」かどうかを尋ねるよりも有益です。製品比較の際には、回答を溶液成分ガイドおよび重金属、Azure B、その他のメチレンブルー不純物の説明と組み合わせてください。