Article
Construire une courbe d’étalonnage du bleu de méthylène : blancs, plage et linéarité
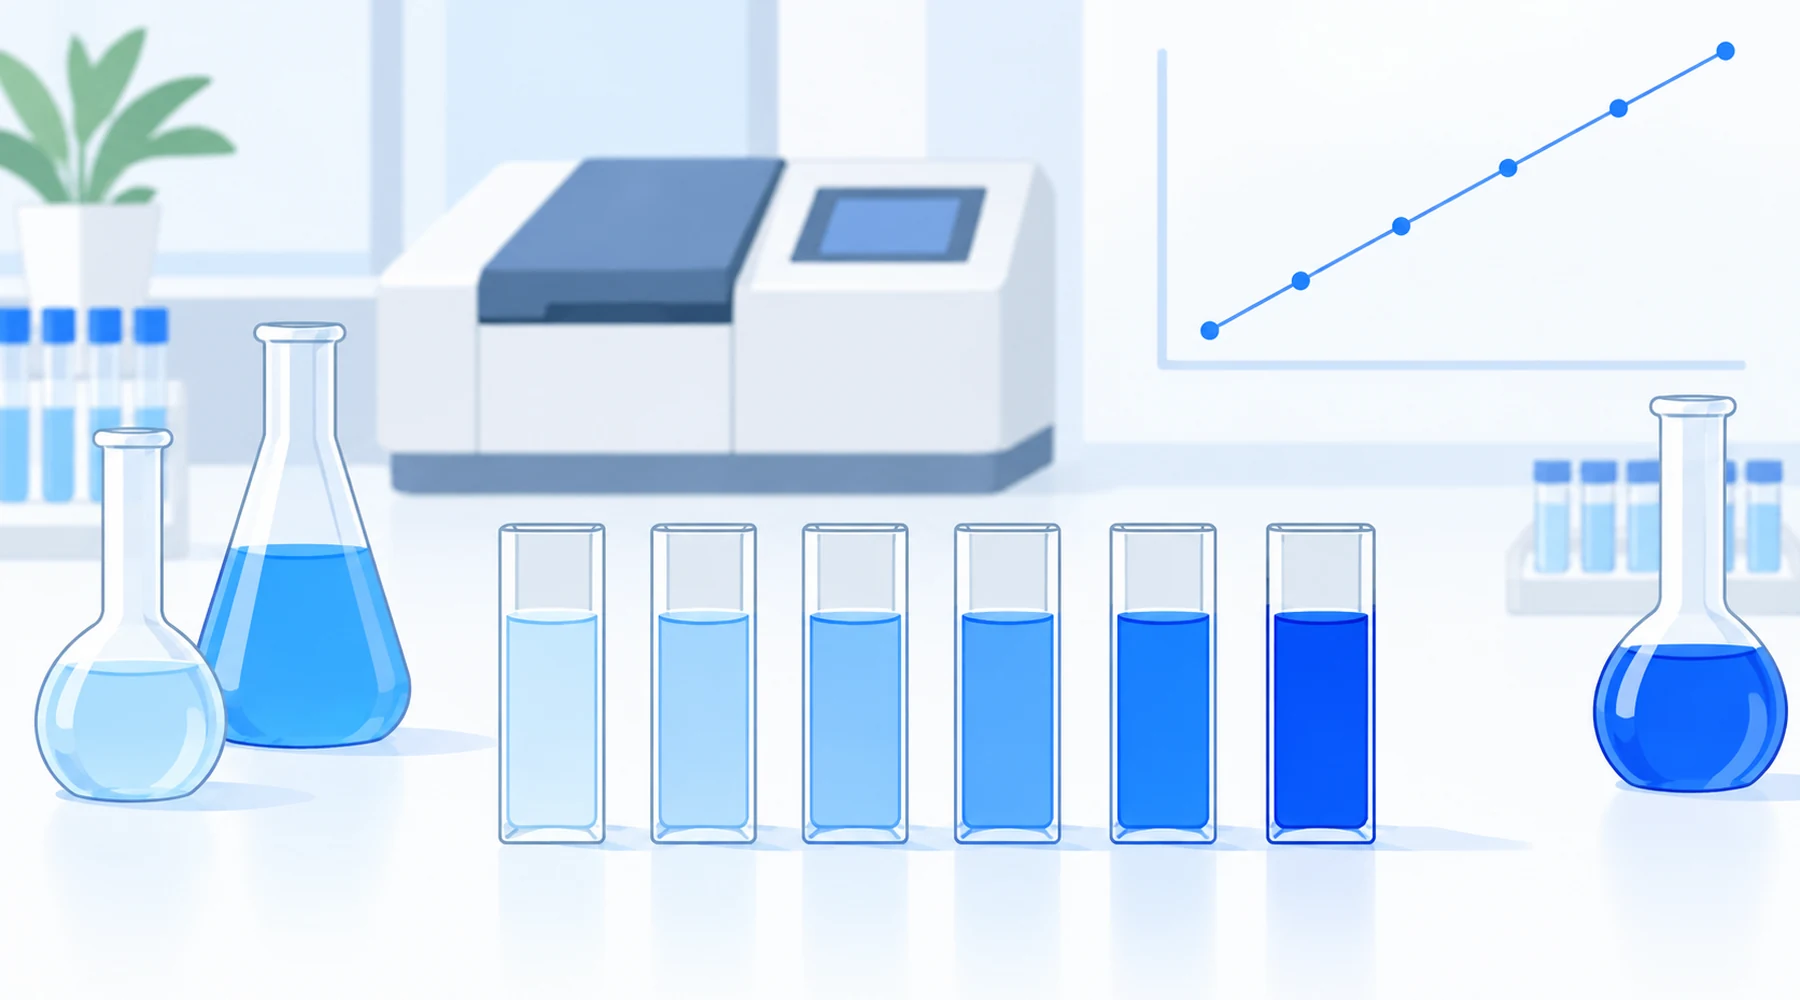
Deux analystes utilisent le même flacon de solution mère de bleu de méthylène et construisent chacun une courbe d’étalonnage. Le premier obtient une droite passant par l’origine et mesure les échantillons inconnus avec confiance. Le second obtient une ligne qui s’incurve dans sa partie supérieure, une ordonnée à l’origine qui ne revient pas à zéro et des résultats d’échantillons qui dérivent avec la dilution. Même colorant, même instrument, même longueur d’onde. La différence ne tient pas à la compétence. Elle tient à la conception : ce qui a été placé dans le blanc, les concentrations choisies et le fait que la plage vérifiée soit ou non restée dans la région où un modèle simple reste valide.
Une courbe d’étalonnage est un contrat entre la réponse d’un instrument et une concentration, valable uniquement dans les conditions dans lesquelles elle a été construite. Pour le bleu de méthylène, ce contrat présente un point faible connu. Le colorant s’auto-associe dans l’eau, de sorte que l’espèce absorbante change avec la concentration. Une courbe construite à travers cette transition ne sera pas droite, et aucune quantité de statistiques ne pourra la corriger. Cet article explique comment concevoir la courbe pour que la droite ait un sens : choisir le bon blanc, maintenir la plage dans le régime monomérique, effectuer les répétitions correctement et interpréter la courbure comme une information plutôt que comme du bruit.
Commencer par le blanc, pas par les étalons
Le blanc définit le zéro et, pour le bleu de méthylène, il doit contenir tout sauf le colorant. Même qualité d’eau, même tampon et même pH, mêmes sels, même fraction de cosolvant, même température. Préparez les solutions d’étalonnage dans cette matrice identique. La raison est chimique, pas bureaucratique. Le sel et le solvant déplacent l’équilibre entre monomère, dimère et agrégats supérieurs, ce qui modifie le spectre à la longueur d’onde de mesure. Un blanc constitué uniquement d’eau ne peut pas corriger une modification de la spéciation induite par la matrice. L’analyse globale des spectres du bleu de méthylène dans l’eau, disponible via sa publication en libre accès, a fait varier le chlorure de sodium de 0 à 0.15 M précisément parce que la force ionique déplace l’équilibre, et l’agrégation augmentait avec la teneur en sel.
Conséquence pratique : n’étalonnez jamais dans de l’eau désionisée pour ensuite mesurer des échantillons dans un tampon phosphate ou un filtrat d’eaux usées. Lorsqu’aucune matrice exempte d’analyte n’existe, la méthode des ajouts dosés directement dans l’échantillon est préférable à une courbe externe non adaptée. Des recommandations connexes pour préserver la fiabilité des essais en milieu aqueux figurent dans la discussion sur la matrice et les interférences, et les principes généraux des essais quantitatifs sur les colorants sont présentés dans la vue d’ensemble de la conception des essais.
Choisir une plage dans laquelle une seule espèce domine
La quantification sur la bande de grande longueur d’onde proche de 664 nm suppose que la majeure partie du colorant est sous forme monomérique. Dans l’eau pure, cette hypothèse n’est valable que tant que les solutions restent diluées, approximativement dans la région des faibles concentrations micromolaires. Les pentes empiriques publiées illustrent cette limite : des étalonnages maintenus sous environ 7 micromolaire dans des cellules de 1 cm donnent une pente proche de 82,000 M-1 cm-1, tandis qu’un étalonnage étendu jusqu’à environ 37 micromolaire descend à environ 67,100 parce que les étalons supérieurs contiennent déjà une quantité appréciable de dimère. Chaque coefficient cité ici est associé à ses conditions dans la référence spectrale du bleu de méthylène, qui est l’endroit approprié pour comparer les valeurs ; cet article les utilise uniquement pour définir la plage.
Les règles de conception en découlent directement :
- Maintenez l’étalon supérieur suffisamment dilué pour que la forme du spectre reste stable. Pendant le développement, balayez toute la plage visible (environ 550 à 750 nm) pour chaque niveau au lieu de mesurer une seule longueur d’onde. Si la forme des spectres normalisés change avec la concentration, la chimie évolue et la plage est trop large.
- Suivez le rapport entre l’absorbance proche de 610 nm et l’absorbance proche de 665 nm à tous les niveaux. Un rapport qui augmente avec la concentration signifie que l’épaulement du dimère s’accentue et que le modèle monomérique devient invalide. Ce diagnostic est expliqué plus en détail dans le guide sur les effets de l’agrégation et de la concentration.
- Utilisez une cellule de 1 cm pour les travaux à faibles concentrations micromolaires. Avec une pente proche de 82,000, 5 micromolaire donne une absorbance proche de 0.41 et 10 micromolaire donne environ 0.82, deux valeurs confortables pour la plupart des instruments.
- Pour les solutions mères concentrées, raccourcissez le trajet optique au lieu d’accepter une absorbance largement supérieure à 1, mais gardez à l’esprit qu’un trajet court corrige la photométrie, pas la chimie. L’agrégation dépend de la concentration, pas de la longueur du trajet optique ; une solution mère concentrée nécessite donc toujours un traitement tenant compte de la spéciation plutôt qu’une courbe monomérique diluée.
L’ajustement global à l’origine d’une grande partie de cette description portait sur 224 spectres allant de 1.1 micromolaire à 3.4 millimolaire et a détecté un signal du tétramère dès des concentrations inférieures à 34 micromolaire. Ce résultat donne le ton : la fenêtre linéaire est plus étroite que l’intuition ne le suggère, il faut donc la vérifier plutôt que la supposer.
Niveaux, répétitions et ordre
Une courbe à trois points ne démontre rien. Les recommandations de validation de l’ICH Q2(R2) demandent au moins cinq concentrations pour évaluer la linéarité, et six à huit niveaux non nuls donnent une courbe de travail plus convaincante, en particulier vers la limite supérieure où l’agrégation commence. Répartissez les niveaux de manière à couvrir la plage prévue des échantillons avec une densité supplémentaire là où la courbure est la plus probable, plutôt que selon une série géométrique choisie par commodité.
Mesurez chaque niveau en double ou en triple, avec des préparations indépendantes plutôt que trois lectures du même flacon. Les répétitions indépendantes révèlent les erreurs de préparation ; les lectures répétées d’un seul flacon ne révèlent que le bruit instrumental. L’étude globale de 2020 a mesuré chaque solution trois fois, ce qui reste une valeur par défaut raisonnable. Randomisez l’ordre de lecture afin que la dérive, l’adsorption sur le verre ou les variations de température ne puissent pas se faire passer pour une courbure. Une étude utilisant une cuvette en quartz a observé l’adsorption d’environ 3 pour cent du colorant à partir d’une solution de 34 micromolaire en 10 minutes ; gardez donc constants le temps de contact, la cuvette, le nettoyage et la séquence pendant toute la série.
Exemple illustratif détaillé (données non mesurées)
Les valeurs ci-dessous sont inventées pour illustrer les calculs. Ce ne sont pas des mesures de laboratoire et elles ne doivent pas être citées comme données sur le bleu de méthylène. Ce qui importe est l’ensemble des vérifications effectuées autour de ces valeurs.
Supposons six étalons dans un tampon adapté, trajet de 1 cm, lus à 665 nm par rapport au blanc adapté :
| Niveau | Conc. nominale (µM) | A665 rép. 1 | A665 rép. 2 | A665 moyenne | A610/A665 |
|---|---|---|---|---|---|
| S1 | 0 (blanc) | 0.000 | 0.001 | 0.001 | non défini |
| S2 | 1.0 | 0.083 | 0.081 | 0.082 | 0.42 |
| S3 | 2.0 | 0.165 | 0.163 | 0.164 | 0.42 |
| S4 | 3.5 | 0.287 | 0.285 | 0.286 | 0.43 |
| S5 | 5.0 | 0.408 | 0.410 | 0.409 | 0.43 |
| S6 | 7.0 | 0.562 | 0.566 | 0.564 | 0.46 |
Un ajustement linéaire de l’absorbance moyenne en fonction de la concentration donne une pente proche de 0.0805 unité d’absorbance par micromolaire et une ordonnée à l’origine située à quelques milli-unités d’absorbance de zéro. La division de la pente par la longueur du trajet optique la convertit en absorptivité apparente : 0.0805 par micromolaire équivaut à environ 80,500 M-1 cm-1, ce qui est cohérent avec un intervalle dominé par le monomère dans l’eau. Les vérifications importantes ne concernent pas le R carré, qui semblera excellent dans les deux cas. Ce sont l’ordonnée à l’origine proche de zéro, le rapport A610/A665 stable de S2 à S5 et les résidus dispersés sans tendance. La légère hausse du rapport à S6 est le signal honnête indiquant qu’il faut soit retirer ce niveau, soit considérer 7 micromolaire comme limite supérieure provisoire pour cette combinaison de matrice et d’instrument.
Un échantillon inconnu donnant 0.245 dans des conditions identiques se convertit directement : 0.245 divisé par 0.0805 par micromolaire donne environ 3.0 micromolaire, avant application de tout facteur de dilution de l’échantillon. Indiquez le résultat avec ses conditions : longueur d’onde, trajet optique, matrice du blanc, intervalle d’étalonnage et date.
Fiche d’étalonnage à remplir
Copiez ce modèle dans le registre de laboratoire pour chaque nouvelle matrice. Une matrice, une fiche, une courbe.
| Champ | Saisie |
|---|---|
| Matrice (qualité d’eau, tampon, sels, cosolvant) | |
| Forme du réactif et masse molaire utilisée (anhydre vs hydrate) | |
| Préparation de la solution mère (masse, volume, date) | |
| Longueur d’onde et fenêtre spectrale balayée | |
| Longueur du trajet optique et ID de la cuvette | |
| Absorbance du blanc à la longueur d’onde de mesure | |
| Niveaux (concentrations nominales) | |
| Répétitions par niveau (préparations indépendantes) | |
| Ordre de lecture et temps de contact par cuvette | |
| Pente, ordonnée à l’origine, profil des résidus | |
| Rapport A610/A665 entre les niveaux | |
| Intervalle accepté (de l’étalon le plus bas au plus élevé conservé) | |
| ID des inconnus, dilutions et résultats convertis |
La ligne concernant la forme du réactif mérite sa place. Le bleu de méthylène commercial peut être un sel anhydre ou un hydrate tel que le trihydrate, et l’utilisation d’une masse molaire incorrecte biaise silencieusement chaque concentration nominale. Les vérifications de pureté et de spécification du matériau de départ sont abordées dans le guide sur la qualité et le grade.
Vérifier avec un étalon de contrôle indépendant
Une courbe d’étalonnage ne doit jamais s’autoévaluer. Après l’ajustement, préparez un étalon de contrôle à partir d’une solution mère pesée séparément, à une concentration proche du milieu de l’intervalle accepté, puis mesurez-le comme un échantillon inconnu. Un accord à quelques pour cent près confirme la chaîne de préparation ; un écart met en cause la solution mère ou les dilutions plutôt que l’instrument. Répétez l’étalon de contrôle avec chaque lot d’échantillons. S’il dérive alors que la courbe reste inchangée, suspectez les solutions de travail ou la cuvette avant de suspecter les échantillons. Cette seule habitude détecte la plupart des erreurs discrètes : masse molaire d’un hydrate appliquée à un flacon anhydre, micropipette hors étalonnage, tampon préparé avec une force ionique incorrecte. Consignez la récupération de l’étalon de contrôle sur la fiche à côté de la pente, afin qu’un lecteur ultérieur puisse voir que la droite a été testée et pas seulement tracée.
Interpréter la non-linéarité comme un diagnostic
Lorsque la courbe s’incurve, la forme de l’écart permet d’en identifier la cause. Une courbure vers le bas aux absorbances élevées avec une forme spectrale inchangée indique un problème instrumental, souvent dû à la lumière parasite qui biaise les fortes absorbances vers le bas. Une courbure accompagnée d’un épaulement croissant à 610 nm indique un problème chimique : le dimère et les agrégats supérieurs absorbent différemment du monomère. Un blanc qui ne revient pas à zéro, ou des étalons dont le signal diminue avec le temps, indiquent un problème lié au récipient : adsorption sur le verre ou les cuvettes, en particulier si les temps de contact ont varié au cours de la série. Enfin, une droite propre passant par les points mais produisant néanmoins des résultats incorrects pour les échantillons indique un problème de matrice : les échantillons diffèrent des solutions d’étalonnage, il faut donc reconstruire la courbe dans la matrice de l’échantillon ou passer à la méthode des ajouts dosés. Dans tous les cas, tracez les résidus en fonction de la concentration. Une dispersion aléatoire soutient le modèle linéaire ; une courbure en sourire ou en froncement le réfute plus sûrement que n’importe quel seuil de R carré, un point explicitement confirmé par les recommandations de validation.
Le bleu de méthylène récompense cette rigueur. Sa bande monomérique est intense, sa chimie est bien caractérisée et ses modes de défaillance se manifestent dans le spectre avant de corrompre les valeurs. Construisez une courbe étroite, utilisez un blanc correctement adapté, effectuez des répétitions indépendantes et laissez la forme des spectres déterminer la plage. La droite obtenue est courte, mais chacun de ses points est fiable.
Les calculs illustratifs de cet article utilisent des valeurs inventées pour démontrer la méthode. Les coefficients de référence mesurés avec leurs conditions complètes figurent dans la référence spectrale liée, et l’étude sous-jacente sur l’agrégation est indexée sous PMID 33251415.