
Article
Bleu de méthylène et signalisation inflammatoire : inflammasomes, IL-6 et STAT3
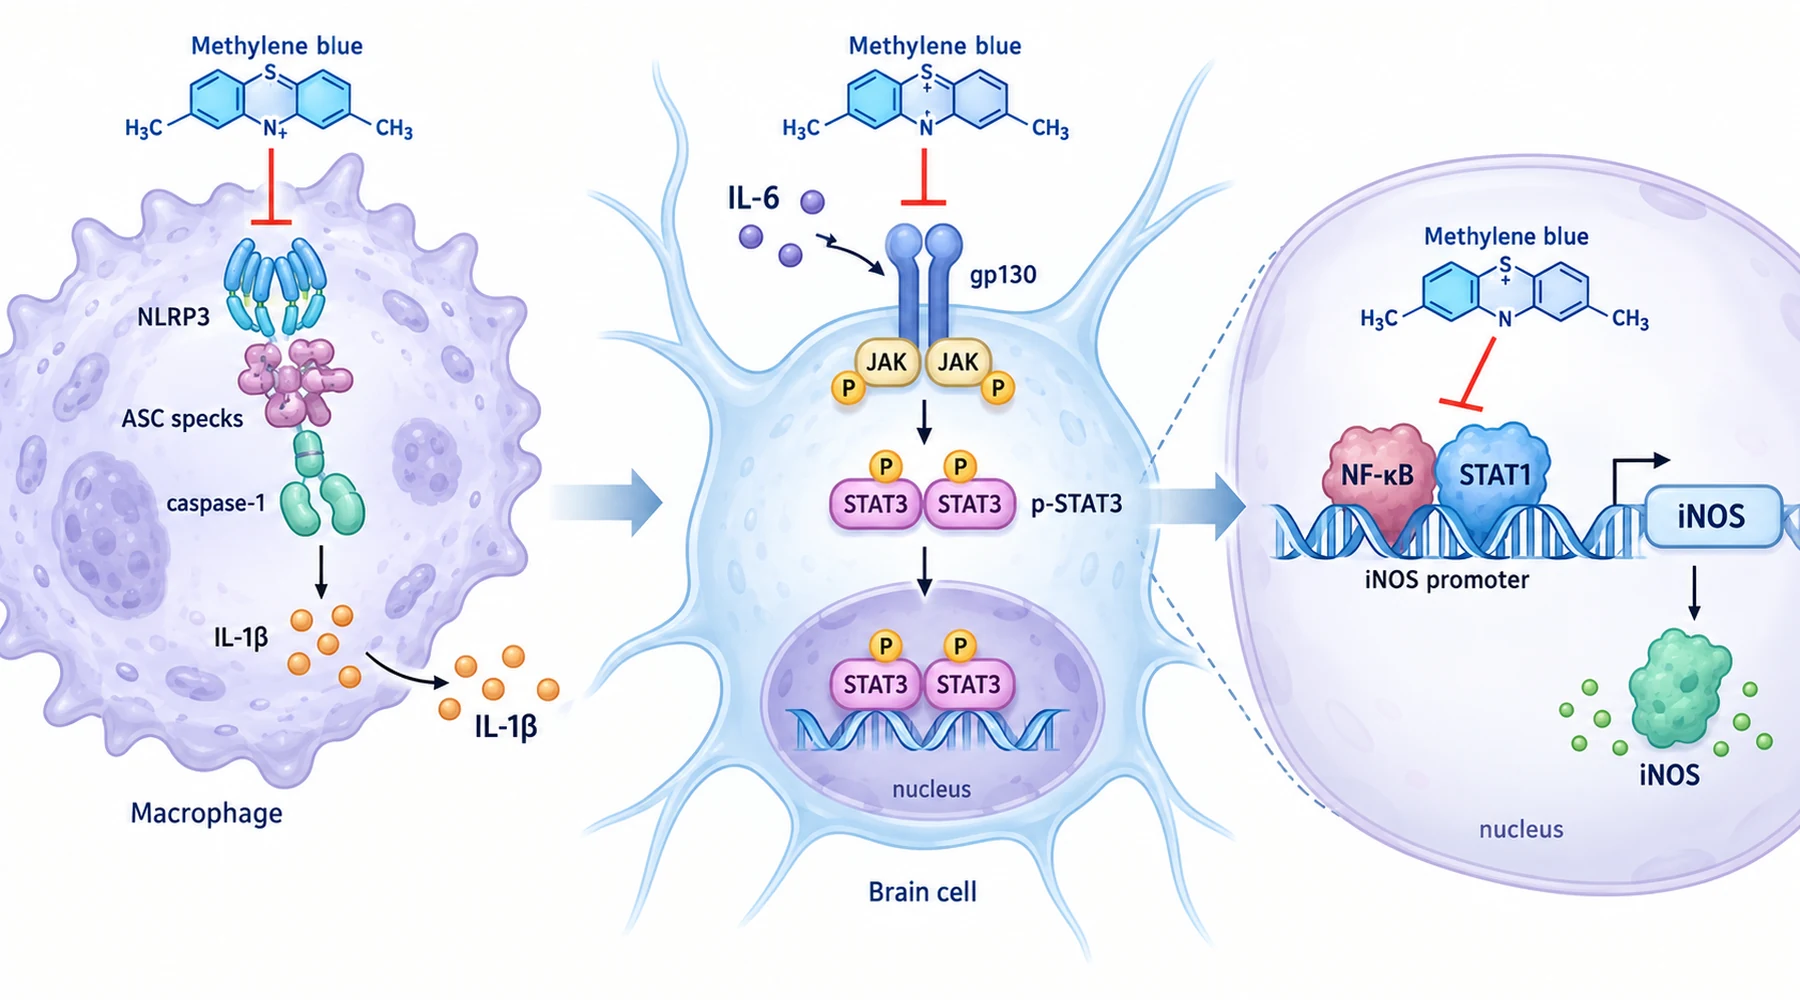
Supposons que trois laboratoires rapportent que le même composé bleu est anti-inflammatoire. L’un observe moins d’IL-1beta produite par les macrophages. Un autre observe moins d’enzyme iNOS dans le même type cellulaire. Un troisième observe moins d’IL-6 dans le sang et une activité STAT3 plus faible dans le cerveau. La tentation est de fusionner ces trois résultats en une seule affirmation. Cette fusion masque la conclusion réelle.
Chaque résultat relève d’un concept de signalisation différent, avec son propre déclencheur, sa propre étape d’assemblage et son propre paramètre mesuré. Le bleu de méthylène intervient sur chacun de ces concepts à un point différent. La question de savoir si l’un de ces effets améliore un résultat de santé est distincte et est traitée dans notre vue d’ensemble du bleu de méthylène et de l’inflammation. Cette page reste centrée sur les voies de signalisation.
Voie 1 : assemblage de l’inflammasome et caspase-1
Un inflammasome est un échafaudage protéique assemblé à la demande à l’intérieur d’une cellule myéloïde. Il comprend un capteur, un adaptateur appelé ASC et une enzyme effectrice appelée caspase-1. Une fois assemblée, la caspase-1 clive pro-IL-1beta et pro-IL-18 en leurs formes sécrétées et peut déclencher la pyroptose, une forme inflammatoire de mort cellulaire. Le capteur définit le type : NLRP3 répond aux cristaux et aux toxines formant des pores, telles que la nigéricine et l’ATP, NLRC4 répond à la flagelline bactérienne, AIM2 répond à l’ADN double brin cytosolique, et la voie non canonique répond au lipopolysaccharide intracellulaire.
L’activation nécessite deux signaux. Le premier est l’amorçage : un ligand d’un récepteur de type Toll induit la transcription dépendante de NF-kB de NLRP3 et de pro-IL-1beta afin que les composants soient présents. Le second est l’assemblage : un deuxième déclencheur provoque l’oligomérisation d’ASC en agrégats ponctiformes, le clivage de la caspase-1 en son fragment p20 et la libération d’IL-1beta p17 mature. Les espèces réactives de l’oxygène mitochondriales et l’internalisation des cristaux sont des contributeurs connus au deuxième signal pour NLRP3.
L’étude de 2017 sur les macrophages et l’inhibition à large spectre des inflammasomes a testé le bleu de méthylène sur les deux signaux. Dans des macrophages de moelle osseuse de souris amorcés par le lipopolysaccharide, la nigéricine, l’ATP et les cristaux d’urate monosodique ont chacun induit la libération d’IL-1beta et de caspase-1 ainsi que la formation d’agrégats ponctiformes d’ASC, et le bleu de méthylène à 20 to 200 micromolar a réduit les trois de manière dépendante de la dose sans tuer les cellules. La flagelline et Salmonella pour NLRC4, l’ADN double brin et Listeria pour AIM2, ainsi que le lipopolysaccharide transfecté ou E. coli vivant pour la voie non canonique ont montré le même profil. Le composé seul n’a pas déclenché de libération, et les plaques témoins n’ont montré aucun effet antibactérien, ce qui situe donc le résultat au niveau de la réponse de l’hôte.
En amont, trois interventions ont été mesurées. Le superoxyde mitochondrial induit par la roténone a diminué avec le bleu de méthylène, tout comme la libération d’IL-1beta induite par la roténone. L’internalisation de billes fluorescentes a diminué, ce qui concorde avec une phagocytose réduite avant la détection des cristaux. Un rapporteur contrôlé par le promoteur de NLRP3 contenant deux sites NF-kB a montré une activité plus faible avec le bleu de méthylène, tandis qu’un promoteur tronqué dépourvu de ces sites n’a pas réagi. Dans un tube acellulaire, le bleu de méthylène a également réduit directement l’activité de la caspase-1 humaine recombinante. L’ajout du composé uniquement pendant l’amorçage ou uniquement pendant l’activation a tout de même réduit la libération d’IL-1beta, d’IL-18 et de caspase-1, ce qui indique que les deux étapes sont impliquées.
Les essais chez la souris ont montré la même sélectivité. Une dose létale de lipopolysaccharide a tué les témoins en quelques heures tandis que le bleu de méthylène a amélioré la survie ; l’IL-1beta péritonéale a diminué, mais l’IL-6 dans le même liquide n’a pas diminué. Dans un modèle de péritonite à Listeria, l’IL-1beta péritonéale a diminué tandis que le nombre total de cellules est resté inchangé. Les monocytes humains THP-1 se sont comportés comme les macrophages de souris pour les quatre types d’inflammasomes. Un résultat portant sur l’inflammasome explique la maturation de l’IL-1beta et de l’IL-18, et non celle de toutes les cytokines, ce qui explique également pourquoi la morphologie des cellules immunitaires cérébrales dans les expériences sur la microglie et les astrocytes répond à une question différente de celle de l’assemblage de l’échafaudage.
Voie 2 : transcription d’iNOS via la liaison de NF-kB et STAT1
La synthase inductible de l’oxyde nitrique, ou iNOS, est à peine présente au repos et sa transcription est induite à la demande. Le lipopolysaccharide l’induit principalement par la dégradation d’IkB-alpha, suivie de la phosphorylation de NF-kB et de son entrée dans le noyau. L’interféron-gamma l’induit principalement par la phosphorylation de STAT1 par les Janus kinases, suivie de l’entrée de STAT1 dans le noyau. Chaque facteur se lie ensuite à son site sur le promoteur d’iNOS. L’activité enzymatique et l’induction du gène constituent des points de contrôle distincts, et un médicament peut agir sur l’un, sur l’autre ou sur les deux.
L’étude de 2015 sur l’induction d’iNOS dans les macrophages et chez des souris endotoxémiques a situé l’effet au niveau du message. Dans les cellules RAW 264.7 et les macrophages primaires de souris, 1 micromolar de bleu de méthylène administré 30 minutes avant le lipopolysaccharide, l’interféron-gamma ou les deux a réduit la protéine et l’ARNm d’iNOS sur une période de 8 to 24 hours, avec une diminution du nitrite dans le milieu et aucune perte de viabilité. Chez des souris ayant reçu 25 mg per kg de lipopolysaccharide, une dose unique de 5 mg per kg administrée une heure plus tôt a réduit la protéine et l’ARNm d’iNOS dans les poumons, le foie et le cœur.
Le détail distinctif est ce qui n’a pas changé. La dégradation d’IkB-alpha, la phosphorylation de NF-kB, la phosphorylation de STAT1 et l’accumulation nucléaire de l’un ou l’autre facteur sont restées intactes. L’interruption est survenue une étape plus tard : les extraits nucléaires ont montré une liaison moindre de NF-kB à son élément d’ADN après le lipopolysaccharide et une liaison moindre de STAT1 après l’interféron-gamma, et l’immunoprécipitation de la chromatine a confirmé une occupation moindre du promoteur d’iNOS par chacun des facteurs à l’intérieur des cellules. Le facteur de nécrose tumorale alpha, dont le promoteur utilise également NF-kB, a lui aussi diminué. Les facteurs étaient activés et avaient atteint leur destination, mais ils se liaient mal à leur ADN cible.
Il faut noter le contraste avec la voie 1. Il s’agit ici de l’interaction entre un facteur et l’ADN, avec STAT1 plutôt que STAT3, et les paramètres mesurés sont l’ARNm, la protéine et le nitrite plutôt que les agrégats ponctiformes d’ASC et les fragments de caspase-1. Notre cartographie des cibles du bleu de méthylène dans différents modèles cellulaires maintient ce niveau transcriptionnel distinct des mesures directes des enzymes et des mitochondries.
Voie 3 : IL-6 sérique et activation de STAT3 dans les tissus
L’IL-6 transmet son signal par l’intermédiaire de la famille de récepteurs gp130 vers la cascade Janus kinase à STAT3. STAT3 phosphorylée se dimérise, entre dans le noyau et active des programmes inflammatoires, tandis que l’IL-6 elle-même est une cible de NF-kB ; les deux forment donc une boucle de rétroaction souvent appelée axe IL-6 à STAT3. Les paramètres habituellement mesurés sont l’IL-6 sérique en amont, le rapport entre STAT3 phosphorylée et STAT3 totale, et les enzymes effectrices telles qu’iNOS et COX2 en aval.
L’étude de 2023 chez la souris sur l’IL-6 et STAT3 après administration de lipopolysaccharide a mesuré cet axe dans plusieurs compartiments. Des souris mâles C57BL/6 ont reçu 1 mg per kg de lipopolysaccharide chaque jour pendant trois jours, avec 5 or 10 mg per kg de bleu de méthylène 30 minutes après chaque dose. Au troisième jour, l’IL-6 sérique était plus faible dans les deux groupes recevant du bleu de méthylène que dans le groupe recevant uniquement du lipopolysaccharide, tandis que la plupart des autres cytokines du panel n’ont pas varié avec le traitement. Les rapports entre STAT3 phosphorylée et STAT3 totale étaient plus faibles dans le cortex, l’hippocampe et la peau de l’oreille, avec une coloration microgliale Iba-1 plus faible, des niveaux plus faibles d’iNOS et de COX2, et une atténuation partielle de la perte de poids.
Deux précautions s’imposent ici. Une IL-6 sérique plus faible associée à une phosphorylation tissulaire de STAT3 plus faible concorde avec une modulation de l’axe, mais ne permet pas d’identifier le nœud primaire, car une diminution de la cytokine en amont, une réduction de la signalisation par le récepteur ou une modification de l’activité des phosphatases pourraient chacune produire le même rapport. De plus, l’évolution du poids pendant trois jours de provocation aiguë est un paramètre portant sur l’animal entier, et non un score de symptômes ou de rémission. Elle apporte un contexte au-delà d’un blot sans transformer un résultat de signalisation en affirmation thérapeutique. La chimie distincte de la gestion redox mitochondriale se déroule en parallèle de ce mécanisme impliquant les cytokines et ne doit pas être confondue avec lui.
Comparaison des voies : points d’intervention et paramètres mesurés

| Voie | Déclencheur dans ces articles | Où agit le bleu de méthylène | Paramètre ayant changé |
|---|---|---|---|
| Assemblage de l’inflammasome | Nigéricine, ATP, cristaux d’urate, flagelline, ADN, lipopolysaccharide cytosolique | Moins de transcription d’amorçage, moins de ROS mitochondriales, moins de phagocytose, moins d’assemblage d’ASC, inhibition directe de la caspase-1 | Moins de caspase-1 p20, moins d’IL-1beta et d’IL-18 matures, moins d’agrégats ponctiformes d’ASC |
| Transcription d’iNOS | Lipopolysaccharide via NF-kB ; interféron-gamma via STAT1 | Moins de liaison de NF-kB et STAT1 à l’ADN du promoteur malgré une activation et une entrée nucléaire normales | Moins d’ARNm et de protéine iNOS, moins de nitrite |
| Axe IL-6 à STAT3 | Lipopolysaccharide pendant trois jours chez la souris | IL-6 sérique plus faible avec une phosphorylation tissulaire de STAT3 plus faible | Rapport pSTAT3 à STAT3 plus faible dans le cortex, l’hippocampe et la peau ; niveaux plus faibles d’iNOS, COX2, Iba-1 |
Le tableau empêche trois extrapolations invalides. Un résultat sur les agrégats ponctiformes d’ASC ne prouve pas un résultat sur STAT3. Un résultat portant sur STAT1 et le promoteur d’iNOS ne prouve pas un résultat sur STAT3, même si les deux protéines appartiennent à la famille STAT. Un résultat sur l’IL-6 sérique ne prouve pas une réduction de l’assemblage de l’inflammasome : dans l’expérience péritonéale, l’IL-1beta a diminué tandis que l’IL-6 n’a pas diminué. Chaque ligne nécessite son propre déclencheur et son propre paramètre mesuré, raison pour laquelle la lecture des études cellulaires, animales et cliniques sur le bleu de méthylène exige d’associer chaque affirmation au niveau réellement mesuré.
Rien de tout cela n’établit une posologie, une sécurité ou un bénéfice chez l’être humain. Les modèles utilisant le lipopolysaccharide sont des déclencheurs contrôlés destinés à tester un mécanisme, et non des reproductions d’une maladie chronique, et l’administration concomitante au déclencheur teste la prévention d’un changement induit plutôt que l’inversion d’une maladie déjà établie. Il convient de maintenir cette analyse mécanistique distincte des résultats observés chez les patients et d’évaluer toute affirmation relative à la santé à partir de l’étude menée chez les patients qui la sous-tend. :::