
Article
Bleu de méthylène pour la coloration de l’ADN et de l’ARN : applications sur gels et membranes
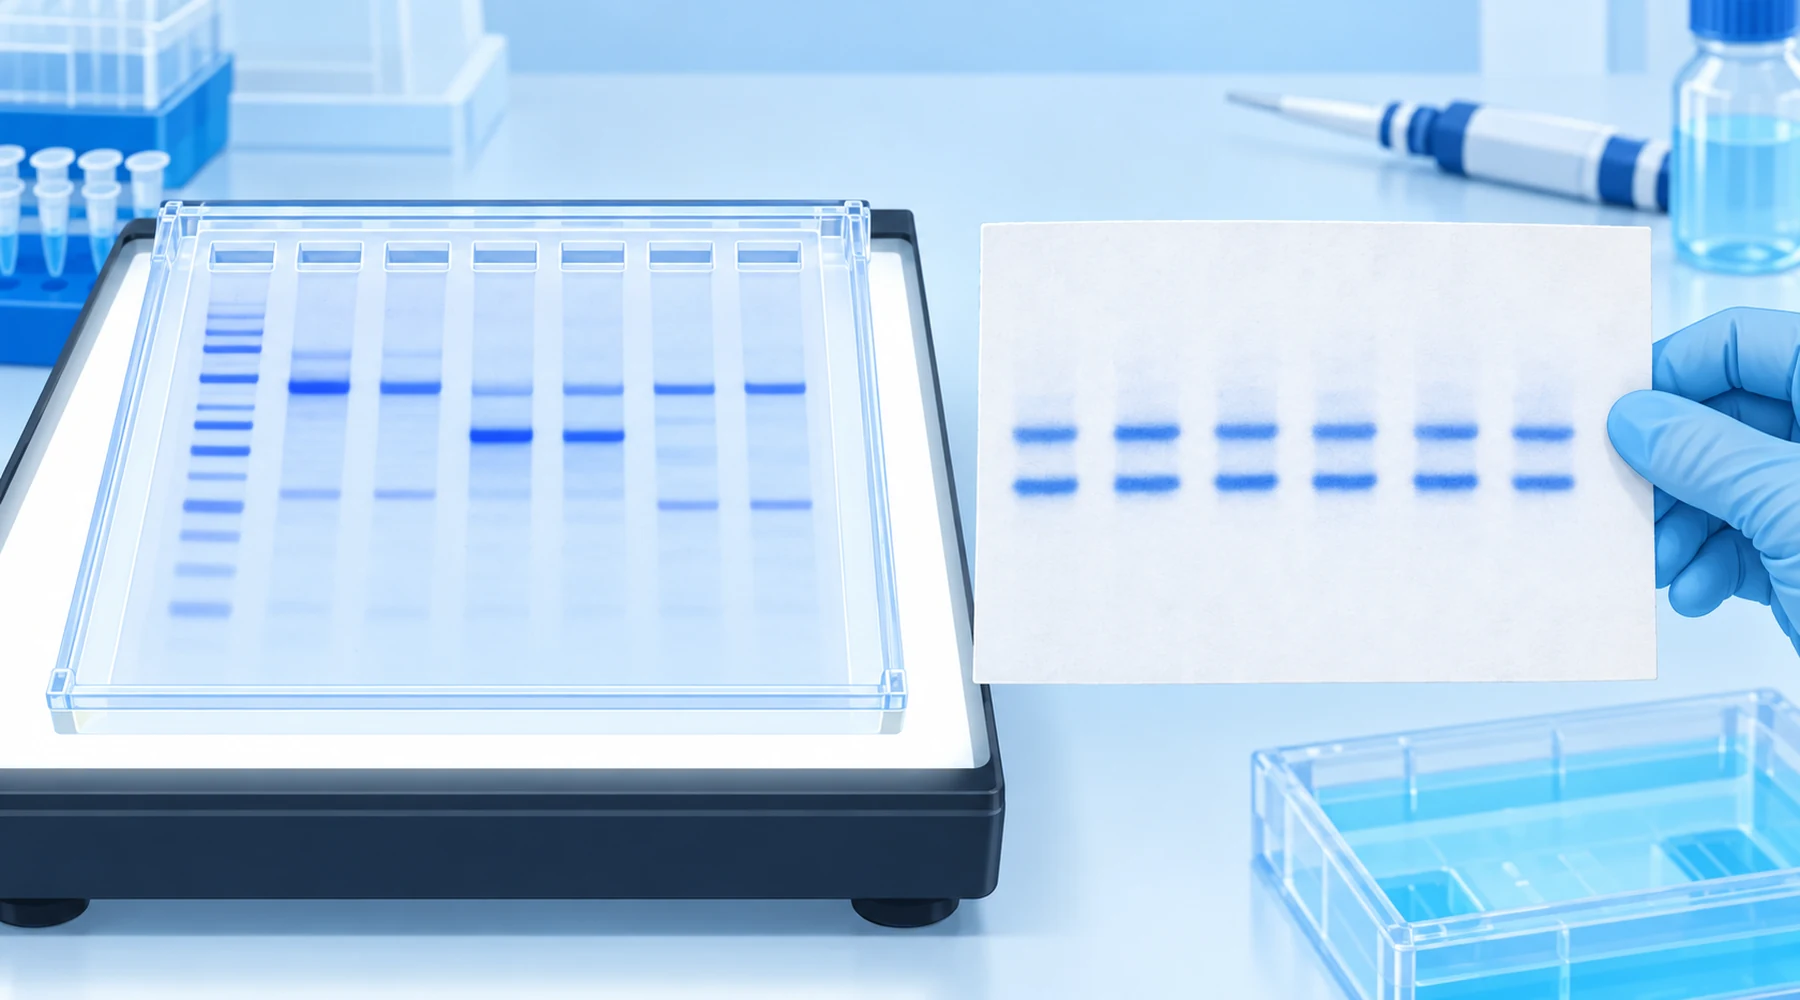
Un étudiant réalise un gel d’agarose, le colore au bleu de méthylène et ne voit rien à l’endroit où une bande intense était attendue. Dans la paillasse voisine, un postdoctorant colore une membrane de Northern avec le même flacon bleu et obtient des bandes ribosomiques nettes en trois minutes. L’étudiant conclut que le gel a échoué. Le gel n’a pas échoué. Les deux tâches étaient différentes, et le même colorant y répond avec une sensibilité différente, un bruit de fond différent et des règles différentes pour la suite.
La coloration de l’ADN au bleu de méthylène et la coloration de l’ARN au bleu de méthylène reposent sur la même chimie, mais pas sur le même objectif. Dans un gel, le colorant indique la quantité d’acide nucléique présente dans une matrice poreuse. Sur une membrane, il indique si le transfert a fonctionné et si les pistes ont été chargées uniformément. Une fois cette distinction comprise, les protocoles, les limites de détection et les limites de compatibilité deviennent cohérents.
La réponse courte
Le bleu de méthylène est un colorant cationique plan qui se lie aux acides nucléiques de manière non covalente et réversible, par une combinaison d’attraction électrostatique avec les phosphates, d’intercalation entre les paires de bases et d’association au petit sillon. Cette réversibilité est essentielle. Les bandes peuvent être colorées, observées sous lumière visible, documentées, puis décolorées ou purifiées en vue d’un clonage, d’une hybridation ou d’une nouvelle détection par sonde.
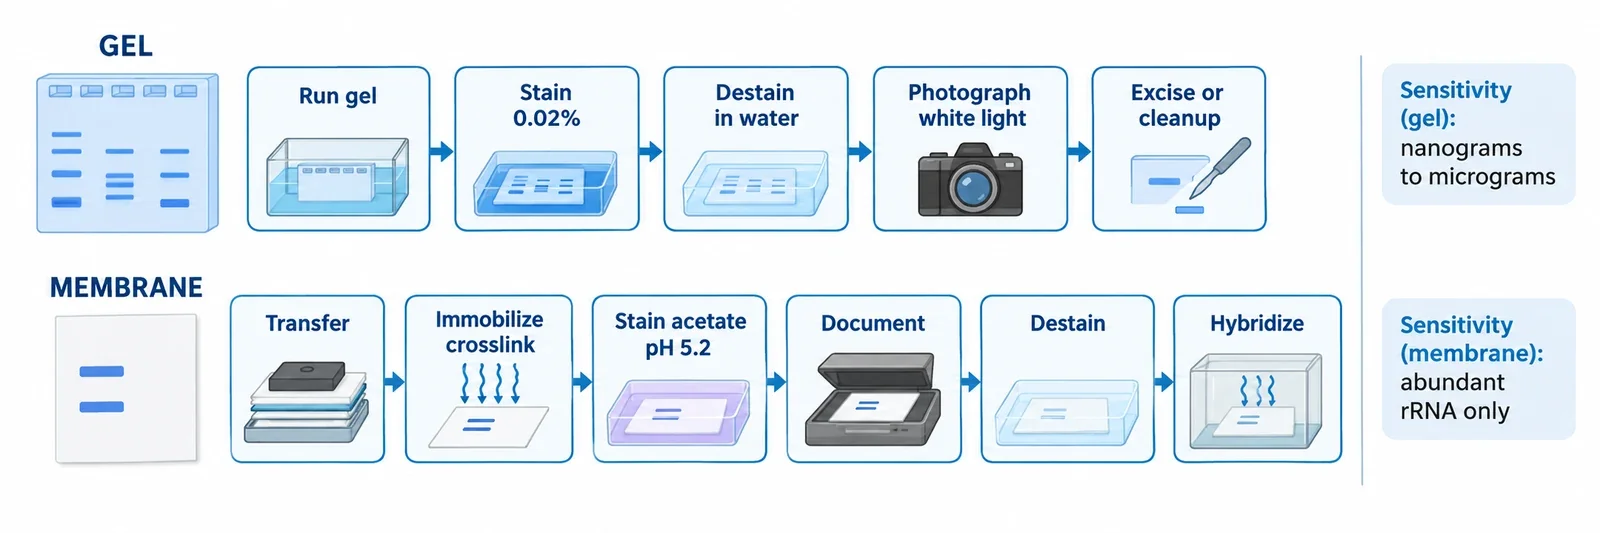
Pour la coloration au bleu de méthylène de l’ADN double brin dans un gel d’agarose, la recette rapide standard est de 0.02 percent w/v (200 micrograms per mL) dans l’eau, avec environ 15 minutes de coloration puis environ 15 minutes de décoloration à l’eau, et une observation sur une boîte à lumière blanche. Pour les membranes, la recette classique de Northern blot utilise 0.02 à 0.04 percent de colorant dans de l’acétate de sodium à un pH proche de 5.2, quelques minutes de coloration après le transfert et l’immobilisation, puis un rinçage à l’eau et une décoloration complète avant l’hybridation. La sensibilité est modeste : de quelques dizaines à quelques centaines de nanogrammes par bande de gel dans de bonnes conditions, tandis que les recommandations prudentes indiquent 0.5 à 1 microgram. Cela représente plusieurs ordres de grandeur de moins en sensibilité que le bromure d’éthidium et les colorants SYBR. Sur les membranes, il n’existe pas de limite de détection unique et utile pour un transcrit donné, car la coloration révèle principalement l’ARN ribosomique abondant et la quantité totale chargée. Ne remplacez pas l’un de ces réactifs par une solution de complément vendue au détail. Les méthodes validées supposent un colorant de qualité analytique, des tampons définis et une manipulation sans RNase lorsqu’il s’agit d’ARN.
Fonctionnement de la liaison et sources d’interprétation erronée
Le modèle utile comporte trois éléments. Premièrement, le système cyclique chargé positivement est attiré par le squelette phosphate chargé négativement. Les travaux spectroscopiques montrent que cette composante électrostatique domine à faible concentration saline, tandis que la modélisation et la dynamique moléculaire maintiennent l’intercalation et la liaison au petit sillon comme modes stables pour l’ADN double brin, comme le résume une étude spectroscopique sur la liaison du bleu de méthylène à l’ADN. Deuxièmement, une certaine préférence pour les régions GC existe : les modèles favorisent les étapes CpG et GpC, et les expériences rapportent une association préférentielle avec les duplex riches en GC dans les travaux sur les préférences d’intercalation du bleu de méthylène, mais les duplex AT se lient également. La coloration de routine n’est pas spécifique d’une séquence. Troisièmement, l’ADN simple brin et l’ARN se lient principalement par des interactions électrostatiques et par empilement avec les bases accessibles et les régions en duplex, ce qui explique pourquoi l’intensité de la coloration varie selon la longueur, la séquence et la structure secondaire.
Deux conséquences en découlent. Comme la liaison est non covalente, le colorant se lessive. Les bandes de polyacrylamide s’estompent rapidement sauf si elles sont volontairement fixées, et il existe précisément une variante dédiée de fixation permanente parce que la coloration normale est temporaire, comme le décrivent Soto et Draper pour les gels PAGE. Comme le colorant est un photosensibilisateur, une illumination intense et prolongée de l’ADN coloré en présence d’oxygène peut oxyder la guanine et finir par provoquer des cassures simple brin, mécanisme détaillé dans des travaux sur l’oxydation de la guanine sensibilisée par le bleu de méthylène. Une brève observation sous lumière blanche évite les dommages bien connus causés par les UV dans les protocoles classiques au bromure d’éthidium, et cet avantage est réel pour la récupération préparative. La lumière visible est moins agressive, mais pas inoffensive. Limitez la durée d’illumination lorsque l’ADN doit être cloné. Pour la photochimie plus générale qui justifie cette précaution, voir les deux voies de la photochimie du bleu de méthylène. Pour le couple redox et les états de charge qui expliquent pourquoi la forme oxydée se lie alors que la forme réduite ne le fait pas, voir la chimie de la structure et des propriétés du bleu de méthylène.
Première tâche : coloration à l’intérieur des gels
La coloration d’un gel répond à une question : y a-t-il suffisamment d’acide nucléique dans cette bande pour être visible à l’œil nu ? Le cas le mieux caractérisé est celui de l’ADN double brin dans l’agarose. La méthode originale de coloration au bleu de méthylène de Flores et ses collègues a validé le protocole rapide à 0.02 percent sur agarose à 1 percent et a montré qu’une récupération et un clonage réussis étaient possibles par la suite. Le même protocole fournisseur figure sur la page produit du bleu de méthylène d’IBI Scientific, qui présente côte à côte la recette à 0.04 percent pour les membranes et la variante rapide pour les gels.
Procédure pratique :
- Faites migrer le gel normalement. Colorez-le après l’électrophorèse, et non pendant celle-ci, sauf si le transfert ou la résolution ont été validés pour une méthode modifiée.
- Immergez-le dans du bleu de méthylène à 0.02 percent w/v dans de l’eau distillée, avec une agitation douce, pendant environ 15 minutes.
- Décolorez-le dans plusieurs bains d’eau, pendant environ 15 minutes au total, jusqu’à ce que le bruit de fond de la matrice diminue et que les bandes ressortent.
- Photographiez rapidement sur un illuminateur à lumière blanche.
L’agarose et le polyacrylamide se comportent différemment. L’agarose retient le colorant dans la matrice, de sorte que la décoloration constitue l’étape lente. Les gels minces de polyacrylamide se colorent rapidement, mais perdent également le colorant rapidement, ce qui facilite l’excision préparative mais nuit à l’archivage. Les oligonucléotides synthétiques dans le polyacrylamide peuvent être localisés avec la même recette à 0.02 percent en 20 à 30 minutes avec des lavages répétés à l’eau, conformément aux méthodes PAGE établies de type Current Protocols. Des variantes très diluées, proches de 0.0002 percent dans du TBE dilué, ont été rapportées pour des oligonucléotides préparatifs sur plusieurs heures, mais les données disponibles sont moins solides.
La distinction entre ADN et ARN est importante. L’ADN double brin présente la liaison structurée la plus forte. L’ARN et l’ADN simple brin se colorent également, mais plus faiblement et de manière moins prévisible. Pour les gels d’ARN sur agarose au formaldéhyde, la plupart des laboratoires évitent la coloration bleue dans le gel et transfèrent d’abord l’ARN sur une membrane, puis le colorent à cet endroit. Cette approche remplace un signal faible dans le gel par un signal plus net sur membrane, tout en fournissant une trace du chargement.
Deuxième tâche : coloration sur membranes
La coloration d’une membrane répond à une autre question : le transfert a-t-il fonctionné et les pistes sont-elles comparables ? L’application classique est la coloration réversible de Northern blot de Herrin et Schmidt, initialement réalisée avec 0.04 percent de colorant dans 50 mM d’acétate de sodium à pH 5.0 pendant 2 à 3 minutes, suivie d’un rinçage à l’eau, puis éliminable avec du SDS dilué dans du SSPE avant l’hybridation.
La variante moderne largement utilisée se déroule comme suit :
- Transférez l’ARN ou l’ADN dénaturé sur du nylon ou de la nitrocellulose, puis immobilisez l’échantillon par réticulation UV ou chauffage afin qu’il ne soit pas perdu pendant la coloration.
- Étape facultative mais courante : mouillez la membrane dans 5 percent d’acide acétique pendant environ 15 minutes.
- Colorez pendant 5 à 10 minutes dans 0.02 à 0.04 percent de bleu de méthylène dans 0.3 à 0.5 M d’acétate de sodium à un pH proche de 5.2.
- Rincez et décolorez à l’eau pendant 5 à 15 minutes, documentez, puis éliminez le colorant résiduel avant l’hybridation.
Le nylon chargé positivement domine les applications de Northern. La nitrocellulose fonctionne également avec la même procédure associant acide acétique et acétate. L’image sert à confirmer le transfert, à comparer les bandes 28S et 18S (ou 23S et 16S pour l’ARN bactérien), à repérer les marqueurs et les standards, et à conserver une estimation approximative de normalisation de l’ARN total. Des méthodes publiées de Northern quantifient les bandes ribosomiques colorées pour contrôler le chargement, notamment dans des travaux en sciences laitières utilisant les bandes ribosomiques colorées au bleu de méthylène pour la normalisation. Les membranes de Southern peuvent être visualisées de la même manière, mais le colorant est beaucoup plus établi comme contrôle de chargement et de transfert en Northern. De plus, l’ADN de Southern est dénaturé avant le transfert, de sorte que les valeurs de sensibilité obtenues dans les gels ne sont pas directement transposables.
Limites de détection et bruit de fond : là où le bleu perd en performance
La comparaison ci-dessous est volontairement approximative. Les performances de coloration dépendent du pourcentage du gel, de la largeur des bandes, de l’optique et de la rigueur de la décoloration. Considérez chaque valeur comme un ordre de grandeur, et non comme une spécification.
| Colorant et format | Détection approximative par bande | Interprétation |
|---|---|---|
| Bleu de méthylène, ADN double brin dans l’agarose | 40 à 250 ng en conditions optimisées ; 0.5 à 1 microgram en estimation prudente | Suffisant pour les charges préparatives et les gels d’enseignement. Faible pour les bandes à l’état de traces. |
| Bleu de méthylène, ADN simple brin court, ARN ou oligonucléotides en PAGE | Environ 0.1 à 0.5 microgram | Dépend de la longueur et de la structure. Aucune limite universelle. |
| Bromure d’éthidium, ADN double brin dans l’agarose | Environ 1 à 10 ng | Environ quatre fois plus sensible que le bleu optimisé dans la comparaison de Flores. Nécessite des UV. |
| SYBR Green I, ADN double brin | Environ 60 pg | Imagerie de fluorescence requise. |
| SYBR Gold, ADN et ARN | Environ 25 pg | Plus de dix fois plus sensible que le bromure d’éthidium dans plusieurs formats. |
| Coloration à l’argent, acides nucléiques en PAGE | Environ 0.3 à 0.9 ng ; 100 pg d’ARN rapportés dans une séquence optimisée bleu puis argent | Très sensible, mais chimiquement complexe et peu adaptée à la récupération. |
| Bleu de toluidine, ARN et oligonucléotides en PAGE | Quantités pratiques de plusieurs centaines de ng, environ 250 ng documentés | Lumière visible comme pour le bleu de méthylène, mais aucune limite standardisée comparable aux spécifications SYBR. |
Le contrôle du bruit de fond détermine si le signal modeste est exploitable. Le colorant libre est intensément coloré ; le contraste provient donc de l’élimination du colorant non lié sans retirer le colorant lié. Une coloration plus concentrée augmente rarement la sensibilité. Elle augmente surtout le temps de décoloration. Réalisez une série de dilutions sur le gel, la membrane et la caméra exacts, et n’utilisez que la plage dans laquelle la densité intégrée reste proportionnelle à la quantité introduite. Le bleu de méthylène permet une normalisation semi-quantitative du chargement. Ce n’est pas un dosage quantitatif à large plage dynamique, car la capacité de la membrane, l’efficacité du transfert, la saturation et la décoloration varient d’une piste à l’autre.
Limites de compatibilité : ce qui résiste à la coloration
Le clonage après coloration bleue a été démontré. Flores et ses collègues ont excisé des bandes d’agarose colorées, récupéré l’ADN, puis l’ont ligaturé et transformé, en rapportant un meilleur clonage qu’après bromure d’éthidium avec exposition aux UV. La raison probable est la réduction des dommages photoniques, et non un bénéfice du colorant lui-même. Limitez l’exposition à la lumière blanche et faites passer l’ADN récupéré par une purification standard d’extraction sur gel.
Les données concernant la PCR et le séquençage sont moins solides. Le colorant résiduel se lie aux acides nucléiques ; il faut donc décolorer et purifier avant les étapes enzymatiques. Un ADN correctement purifié après extraction d’un gel coloré en bleu devrait fonctionner, mais la tolérance au transfert direct du colorant selon les polymérases et les chimies de séquençage n’est pas bien quantifiée. Ne le supposez pas.
L’hybridation sur membrane est compatible lorsque l’ordre est strict : transfert, immobilisation, coloration, documentation, décoloration, hybridation. C’est la séquence conçue par Herrin et Schmidt. Une coloration avant le transfert ou l’omission de la décoloration constitue une méthode différente qui nécessite sa propre validation. Après élimination du colorant, les procédures standard de retrait de sonde et de nouvelle hybridation se déroulent normalement. Pour la coloration au niveau cellulaire avec la même famille de colorants et pour comprendre pourquoi la logique des préparations fixées ne s’applique pas aux méthodes sur cellules vivantes, voir l’atlas de coloration en microscopie.
L’excision des bandes fonctionne pour l’agarose préparatif et pour les oligonucléotides en PAGE repérés au bleu, à condition d’éviter la variante de fixation permanente. L’électroélution après décoloration est chimiquement plausible pour un ligand réversible, mais les données contrôlées sur les rendements spécifiques au bleu de méthylène sont rares. Dessalez ou précipitez après l’élution.
Échecs récurrents
Des bandes de gel faibles signifient généralement que la masse est trop faible pour une coloration colorimétrique, en particulier avec des cibles courtes simple brin ou de l’ARN. Chargez davantage, utilisez une solution de coloration fraîche, prolongez d’abord la durée de coloration avant d’augmenter la concentration et arrêtez la décoloration plus tôt. Un gel entièrement bleu sans contraste indique généralement une coloration excessive ou un nombre insuffisant de changements d’eau. L’estompement des bandes de PAGE correspond à la chimie attendue et non à un échec de coloration. Photographiez rapidement. Un bruit de fond irrégulier sur membrane indique des plis, des bulles, des empreintes digitales, une agitation inégale ou un transfert hétérogène. Ne l’interprétez pas comme un chargement inégal sans contrôle d’hybridation. Un motif ribosomique diffus et faible peut signaler une dégradation, mais aussi un transfert incomplet, une quantité insuffisante d’ARN total (les pistes typiques contiennent plusieurs à quelques dizaines de microgrammes) ou une décoloration excessive. Le colorant révèle l’ARN ribosomique abondant. Il ne révèle pas un transcrit spécifique. Cette tâche revient à la sonde.
Sécurité et manipulation sans exagération
Le bleu de méthylène est plus simple à manipuler que le bromure d’éthidium, mais il n’est pas inoffensif. Une fiche de données de sécurité actuelle de MilliporeSigma classe le colorant en toxicité aiguë orale de catégorie 4, nocif en cas d’ingestion, avec élimination par une filière de déchets agréée conformément à la FDS Sigma-Aldrich du bleu de méthylène. Le bromure d’éthidium comporte des avertissements plus importants concernant la génotoxicité, notamment des effets suspectés sur les cellules germinales dans sa FDS Sigma-Aldrich du bromure d’éthidium, et ses gels et solutions sont couramment séparés comme déchets chimiques dangereux, comme indiqué dans le guide Thermo Fisher sur les colorants pour acides nucléiques. Respectez la FDS et les règles de votre établissement pour les deux produits. Conservez le colorant sec hermétiquement fermé et au sec, ne réutilisez la solution de travail que si le protocole le permet, conservez les membranes colorées au sec entre des feuilles de papier filtre et photographiez les gels avant que les bandes ne diffusent.
Retenez la règle pratique. Les gels testent la visibilité à forte charge sous lumière blanche. Les membranes testent le transfert et le chargement avant que la sonde n’effectue le travail sensible. Un seul colorant sert aux deux usages, avec une sensibilité modeste, une liaison réversible et un ordre des opérations strict. :::