
Artículo
Azul de metileno para la tinción de ADN y ARN: geles y aplicaciones en membranas
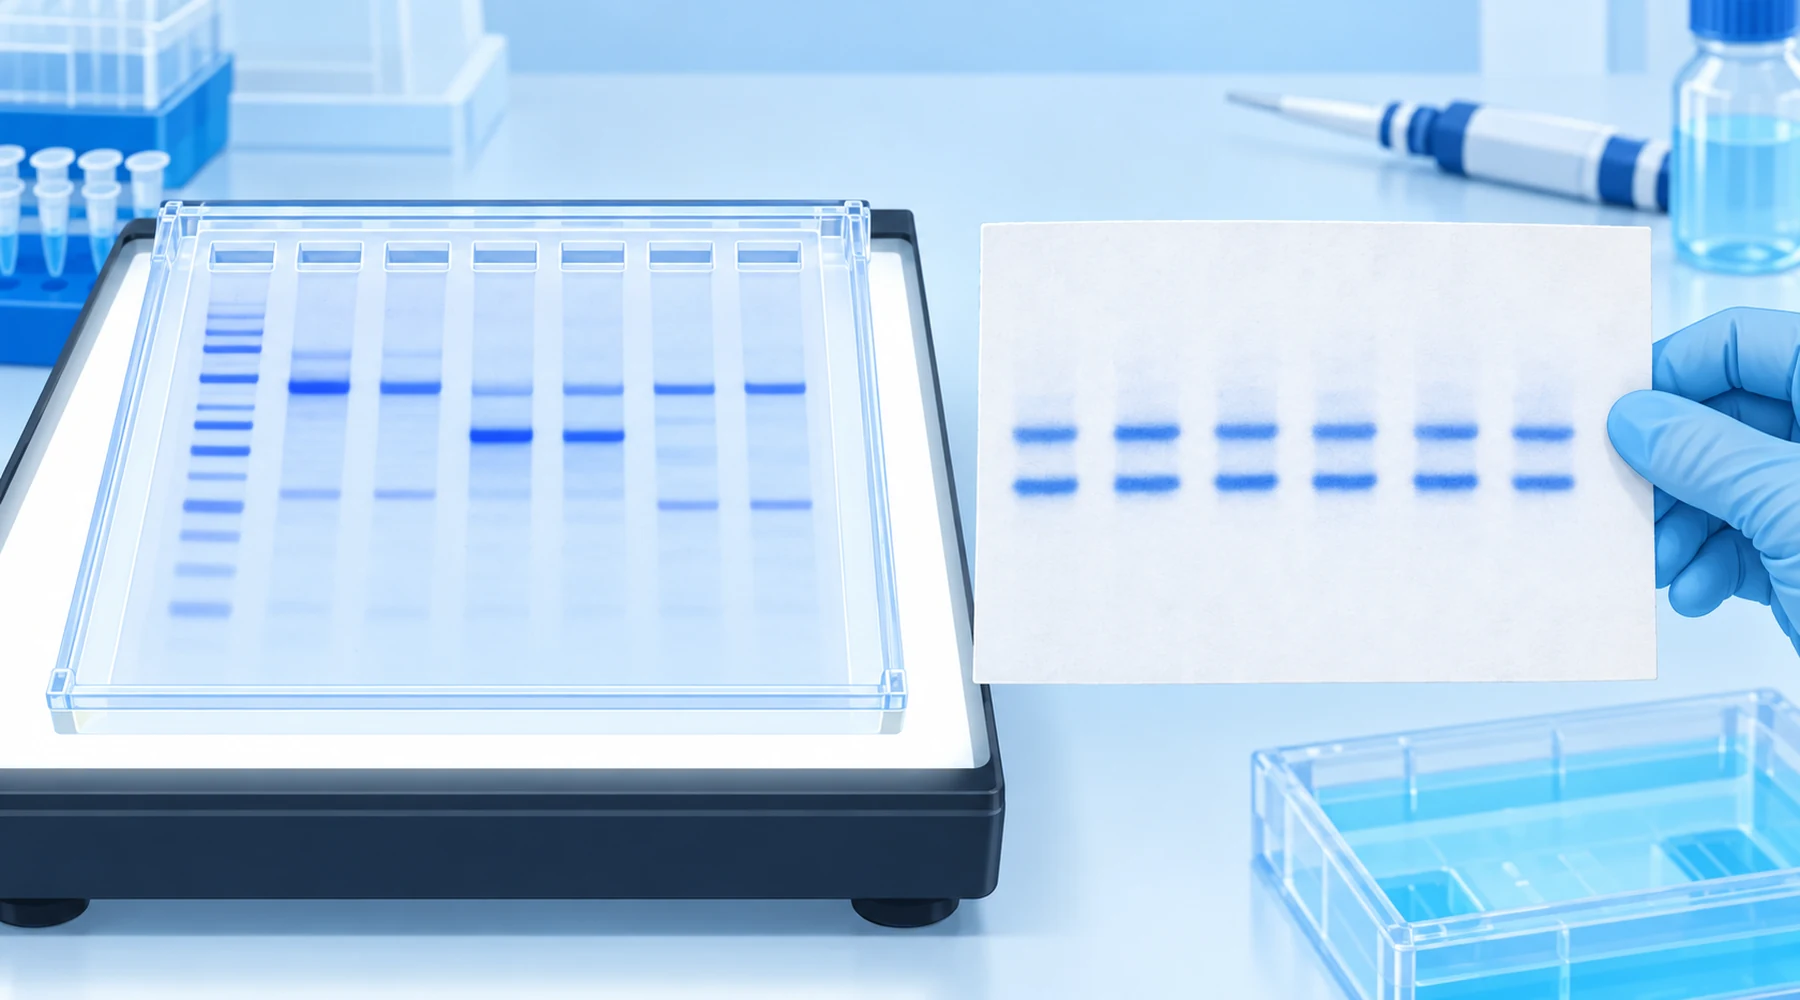
Un estudiante ejecuta un gel de agarosa, lo tiñe con azul de metileno y no ve nada donde esperaba una banda brillante. En el área contigua, un investigador posdoctoral tiñe una membrana Northern con la misma botella azul y obtiene bandas ribosómicas nítidas en tres minutos. El estudiante concluye que el gel falló. El gel no falló. Las dos tareas eran diferentes, y el mismo colorante responde a ellas con distinta sensibilidad, distinto fondo y distintas reglas para lo que ocurre después.
La tinción de ADN con azul de metileno y la tinción de ARN con azul de metileno comparten química, pero no propósito. En un gel, el colorante indica cuánto ácido nucleico se encuentra dentro de una matriz porosa. En una membrana, indica si la transferencia funcionó y si los pocillos se cargaron de manera uniforme. Una vez clara esta separación, los protocolos, los límites de detección y los límites de compatibilidad encajan.
La respuesta corta
El azul de metileno es un colorante catiónico plano que se une a los ácidos nucleicos de forma no covalente y reversible, mediante una combinación de atracción electrostática hacia el fosfato, intercalación entre pares de bases y asociación con el surco menor. Esa reversibilidad es el punto clave. Las bandas pueden teñirse con luz visible, documentarse y luego desteñirse o limpiarse para clonación, hibridación o reutilización de la sonda.
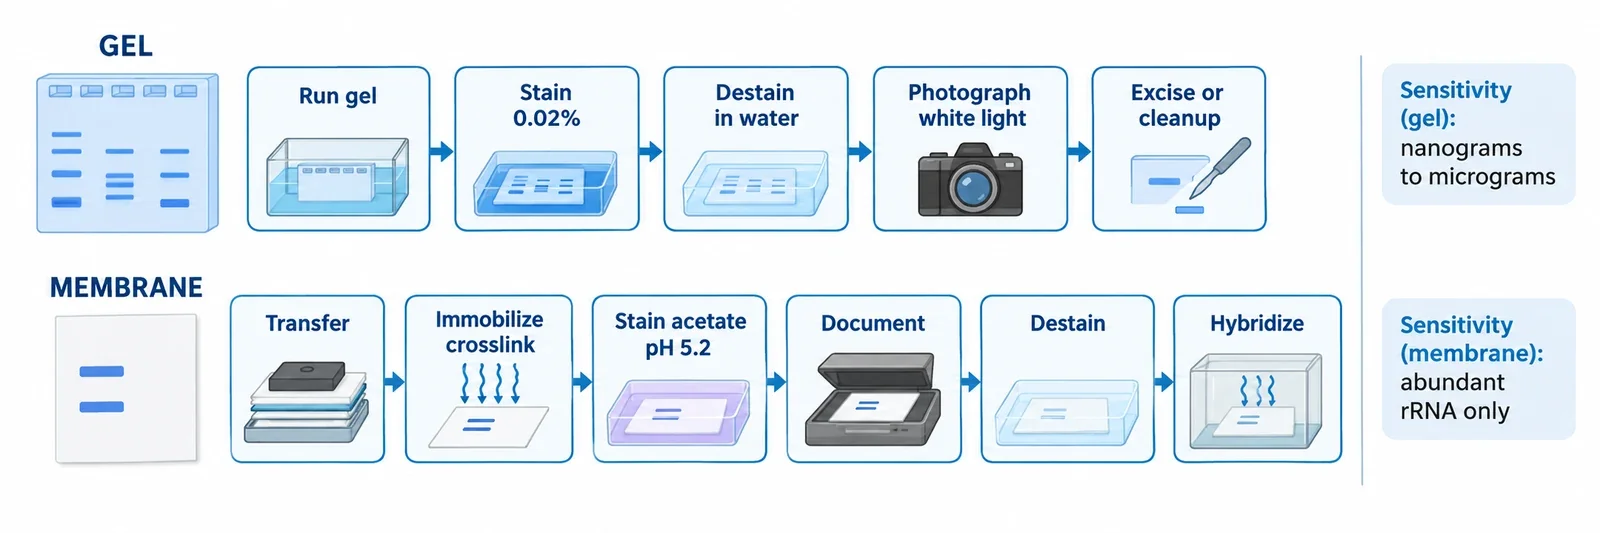
Para la tinción de gel de agarosa con azul de metileno de ADN bicatenario, la receta rápida estándar es 0,02 por ciento p/v (200 microgramos por mL) en agua, aproximadamente 15 minutos de tinción más unos 15 minutos de desteñido con agua, observado en una caja de luz blanca. Para membranas, la receta clásica de Northern blot es 0,02 a 0,04 por ciento de colorante en acetato de sodio cerca de pH 5,2, varios minutos de tinción después de la transferencia y la inmovilización, seguido de un enjuague con agua y un desteñido completo antes de la hibridación. La sensibilidad es moderada: decenas a cientos de nanogramos por banda de gel bajo buenas condiciones, y las guías conservadoras indican 0,5 a 1 microgramo. Esto es varios órdenes de magnitud superior a la de las tinciones de bromuro de etidio y SYBR. En membranas no existe un único límite útil de detección de transcritos porque la tinción muestra principalmente ARN ribosómico abundante y material total cargado. No sustituyas una solución de suplemento comercial por ninguna de las dos recetas. Los métodos validados asumen colorante de grado analítico, tampones definidos y manipulación libre de RNasas cuando interviene ARN.
Cómo funciona la unión y dónde puede inducir a error
El modelo útil tiene tres partes. Primero, el sistema de anillos con carga positiva es atraído por la columna vertebral de fosfatos con carga negativa. Los estudios espectroscópicos encuentran este término electrostático dominante con baja sal, mientras que el modelado y la dinámica molecular mantienen la intercalación y la unión al surco menor como modos estables para el ADN bicatenario, como se resume en un estudio espectroscópico de la unión del azul de metileno al ADN. Segundo, existe cierta preferencia por GC, con modelos que favorecen pasos CpG y GpC y experimentos que informan una asociación preferencial con dúplex ricos en GC en trabajos sobre preferencias de intercalación del azul de metileno, pero los dúplex AT también se unen. La tinción rutinaria no es específica de secuencia. Tercero, el ADN monocatenario y el ARN se unen principalmente mediante interacciones electrostáticas y apilamiento con bases accesibles y regiones de doble cadena, por lo que la intensidad de tinción varía con la longitud, la secuencia y la estructura secundaria.
De aquí se derivan dos consecuencias. Debido a que la unión es no covalente, el colorante se elimina con los lavados. Las bandas de poliacrilamida se desvanecen rápidamente a menos que se fijen deliberadamente, y existe una variante de fijación permanente precisamente porque la tinción normal es temporal, como describen Soto y Draper para geles PAGE. Debido a que el colorante es un fotosensibilizador, una iluminación brillante prolongada de ADN teñido en presencia de oxígeno puede oxidar la guanina y finalmente cortar las cadenas, un mecanismo detallado en trabajos sobre oxidación de guanina sensibilizada por azul de metileno. La observación breve con luz blanca evita el daño conocido de los flujos de trabajo clásicos con bromuro de etidio y UV, y esa ventaja es real para recuperación preparativa. La luz visible es más suave, no inocua. Mantén la iluminación corta cuando el ADN vaya a clonarse. Para la fotoquímica más amplia detrás de esta precaución, consulta las dos vías de la fotoquímica del azul de metileno. Para el par redox y los estados de carga que explican por qué la forma oxidada se une y la reducida no, consulta la química de la estructura y propiedades del azul de metileno.
Tarea uno: tinción dentro de geles
La tinción de gel responde a una pregunta: ¿hay suficiente ácido nucleico en esta banda para verla a simple vista? El ADN bicatenario en agarosa es el caso mejor caracterizado. El método original de tinción de gel con azul de metileno de Flores y colaboradores validó el protocolo rápido de 0,02 por ciento en agarosa al 1 por ciento y demostró una recuperación y clonación posteriores exitosas. El mismo protocolo del proveedor aparece en la página del producto azul de metileno de IBI Scientific, que muestra juntas la receta de membrana al 0,04 por ciento y la variante rápida para gel.
Flujo de trabajo práctico:
- Ejecuta el gel normalmente. Tiñe después de la electroforesis, no durante ella, a menos que la transferencia o la resolución hayan sido validadas para un método modificado.
- Sumerge en azul de metileno al 0,02 por ciento p/v en agua destilada, con agitación suave, durante unos 15 minutos.
- Destiñe con varios cambios de agua, unos 15 minutos en total, hasta que disminuya el fondo de la matriz y destaquen las bandas.
- Fotografía inmediatamente en un iluminador de luz blanca.
La agarosa y la poliacrilamida se comportan de manera diferente. La agarosa retiene el colorante en la matriz, por lo que el desteñido es el paso lento. Los geles finos de poliacrilamida se tiñen rápido, pero también pierden el colorante rápidamente, lo que ayuda a la escisión preparativa y perjudica los registros de archivo. Los oligonucleótidos sintéticos en poliacrilamida pueden localizarse con la misma receta de 0,02 por ciento en 20 a 30 minutos con lavados repetidos con agua, siguiendo métodos PAGE establecidos al estilo de Current Protocols. Se han informado variantes muy diluidas cercanas a 0,0002 por ciento en TBE diluido para oligos preparativos durante varias horas, pero la base de evidencia es más débil.
El ADN frente al ARN importa. El ADN bicatenario proporciona la unión estructurada más fuerte. El ARN y el ADN monocatenario se tiñen, pero con menor intensidad y de forma menos predecible. Para geles de ARN en agarosa con formaldehído, la mayoría de los laboratorios evitan la tinción azul en gel y trasladan primero el ARN a una membrana, donde lo tiñen. Ese cambio intercambia una señal débil en gel por una señal más definida en membrana además de un registro de carga.
Tarea dos: tinción en membranas
La tinción de membrana responde a una pregunta diferente: ¿funcionó la transferencia y son comparables las bandas? La aplicación clásica es la tinción reversible Northern de Herrin y Schmidt, originalmente con 0,04 por ciento de colorante en acetato de sodio 50 mM a pH 5,0 durante 2 a 3 minutos con un enjuague de agua, eliminable con SDS diluido en SSPE antes de la hibridación.
La variante moderna ampliamente utilizada funciona así:
- Transfiere ARN o ADN desnaturalizado a nailon o nitrocelulosa, luego inmoviliza mediante entrecruzamiento UV u horneado para que la muestra no se pierda durante la tinción.
- Opcional pero habitual: humedece la membrana en ácido acético al 5 por ciento durante unos 15 minutos.
- Tiñe durante 5 a 10 minutos en azul de metileno al 0,02 a 0,04 por ciento en acetato de sodio 0,3 a 0,5 M cerca de pH 5,2.
- Enjuaga y destiñe en agua durante 5 a 15 minutos, documenta y elimina el colorante residual antes de la hibridación.
El nailon con carga positiva domina el trabajo Northern. La nitrocelulosa también funciona con el mismo flujo de ácido acético más acetato. La imagen se utiliza para confirmar la transferencia, comparar bandas 28S y 18S (o 23S y 16S para ARN bacteriano), marcar escaleras y estándares y mantener un registro aproximado de normalización del ARN total cargado. Los métodos Northern publicados cuantifican bandas ribosómicas teñidas para controles de carga, incluido un trabajo de ciencia lechera que utilizó bandas ribosómicas de azul de metileno para normalización. Las membranas Southern pueden visualizarse de la misma forma, pero el colorante está mucho más establecido como comprobación de carga y transferencia Northern, y el ADN Southern se desnaturaliza antes de la transferencia, por lo que las cifras de sensibilidad del gel no se aplican directamente.
Límites de detección y fondo: dónde pierde el azul
La comparación siguiente es aproximada por diseño. El rendimiento de la tinción depende del porcentaje del gel, el ancho de la banda, la óptica y la disciplina de desteñido. Trata cada número como un orden de magnitud, no como una especificación.
| Tinción y formato | Detección aproximada por banda | Lectura |
|---|---|---|
| Azul de metileno, ADNbc en agarosa | 40 a 250 ng optimizado; 0,5 a 1 microgramo conservador | Suficiente para cargas preparativas y geles educativos. Débil para bandas traza. |
| Azul de metileno, ADNmc corto o ARN u oligos en PAGE | Aproximadamente 0,1 a 0,5 microgramos | Depende de la longitud y la estructura. No existe un límite universal. |
| Bromuro de etidio, ADNbc en agarosa | Aproximadamente 1 a 10 ng | Aproximadamente cuatro veces más sensible que el azul optimizado en la comparación de Flores. Necesita UV. |
| SYBR Green I, ADNbc | Aproximadamente 60 pg | Requiere imagen fluorescente. |
| SYBR Gold, ADN y ARN | Aproximadamente 25 pg | Más de diez veces más sensible que el bromuro de etidio en varios formatos. |
| Tinción de plata, ácidos nucleicos en PAGE | Aproximadamente 0,3 a 0,9 ng; 100 pg de ARN informados en una secuencia optimizada de azul a plata | Muy sensible, pero químicamente compleja y poco adecuada para recuperación. |
| Azul de toluidina, ARN y oligos en PAGE | Cantidades de trabajo de cientos de ng, unos 250 ng documentados | Luz visible como el azul de metileno, pero sin un límite estandarizado comparable a las especificaciones de SYBR. |
El control del fondo decide si la señal moderada es utilizable. El colorante libre tiene un color intenso, por lo que el contraste depende de eliminar el colorante no unido sin retirar el unido. Una tinción más concentrada rara vez aumenta la sensibilidad. Principalmente aumenta el tiempo de desteñido. Ejecuta una serie de diluciones en el gel, la membrana y la cámara exactos, y utiliza únicamente el rango donde la densidad integrada permanezca proporcional a la entrada. El azul de metileno permite una normalización semicuantitativa de carga. No es un ensayo cuantitativo de alto rango dinámico porque la capacidad de la membrana, la eficiencia de transferencia, la saturación y el desteñido varían entre bandas.
Límites de compatibilidad: qué sobrevive a la tinción
La clonación después de la tinción azul está demostrada. Flores y colaboradores extrajeron bandas de agarosa teñidas, recuperaron el ADN y realizaron ligación y transformación, informando mejor clonación que después de bromuro de etidio con UV. La razón probable es un menor daño fotoquímico, no un beneficio del propio colorante. Mantén breve la exposición a luz blanca y pasa el ADN recuperado por una limpieza normal de extracción de gel.
La PCR y la secuenciación tienen evidencia más limitada. El colorante residual se une a los ácidos nucleicos, por lo que debes desteñir y limpiar antes de los pasos enzimáticos. Se espera que el ADN correctamente purificado de un gel azul funcione, pero la tolerancia directa del arrastre entre polimerasas y químicas de secuenciación no está bien cuantificada. No lo asumas.
La hibridación en membrana es compatible cuando el orden es estricto: transferir, inmovilizar, teñir, documentar, desteñir, hibridar. Esa es la secuencia diseñada por Herrin y Schmidt. Teñir antes de transferir o saltarse el desteñido es un método diferente y necesita su propia validación. Después de eliminar el colorante, el despegado y la reutilización de sondas estándar proceden normalmente. Para la tinción a nivel celular con la misma familia de colorantes y por qué la lógica de película fijada no se transfiere a métodos con células vivas, consulta el atlas de tinción microscópica.
La escisión de bandas funciona para agarosa preparativa y para oligos PAGE localizados con azul, siempre que se evite la variante de fijación permanente. La electroelución después del desteñido es químicamente plausible para un ligando reversible, pero los datos controlados de rendimiento específicos del azul de metileno son escasos. Desala o precipita después de la elución.
Fallos que se repiten
Las bandas débiles en gel suelen significar una masa insuficiente para una tinción colorimétrica, especialmente para objetivos cortos monocatenarios o de ARN. Carga más, utiliza tinción fresca, prolonga la tinción antes de aumentar la concentración y detén el desteñido antes. Un gel azul sólido sin contraste suele significar sobreteñido o pocos cambios de agua. Las bandas PAGE que se desvanecen son química esperada, no una tinción fallida. Fotografía rápido. Un fondo irregular en membrana indica pliegues, burbujas, huellas, agitación desigual o transferencia irregular. No lo interpretes como carga desigual sin un control de hibridación. Un patrón ribosómico débil y difuso puede significar degradación, pero también transferencia incompleta, poco ARN total (las calles habituales contienen varios a decenas de microgramos) o un desteñido excesivo. El colorante informa sobre ARN ribosómico abundante. No informa sobre un transcrito específico. Esa función corresponde a la sonda.