
文章
为什么亚甲蓝的吸收会随浓度变化
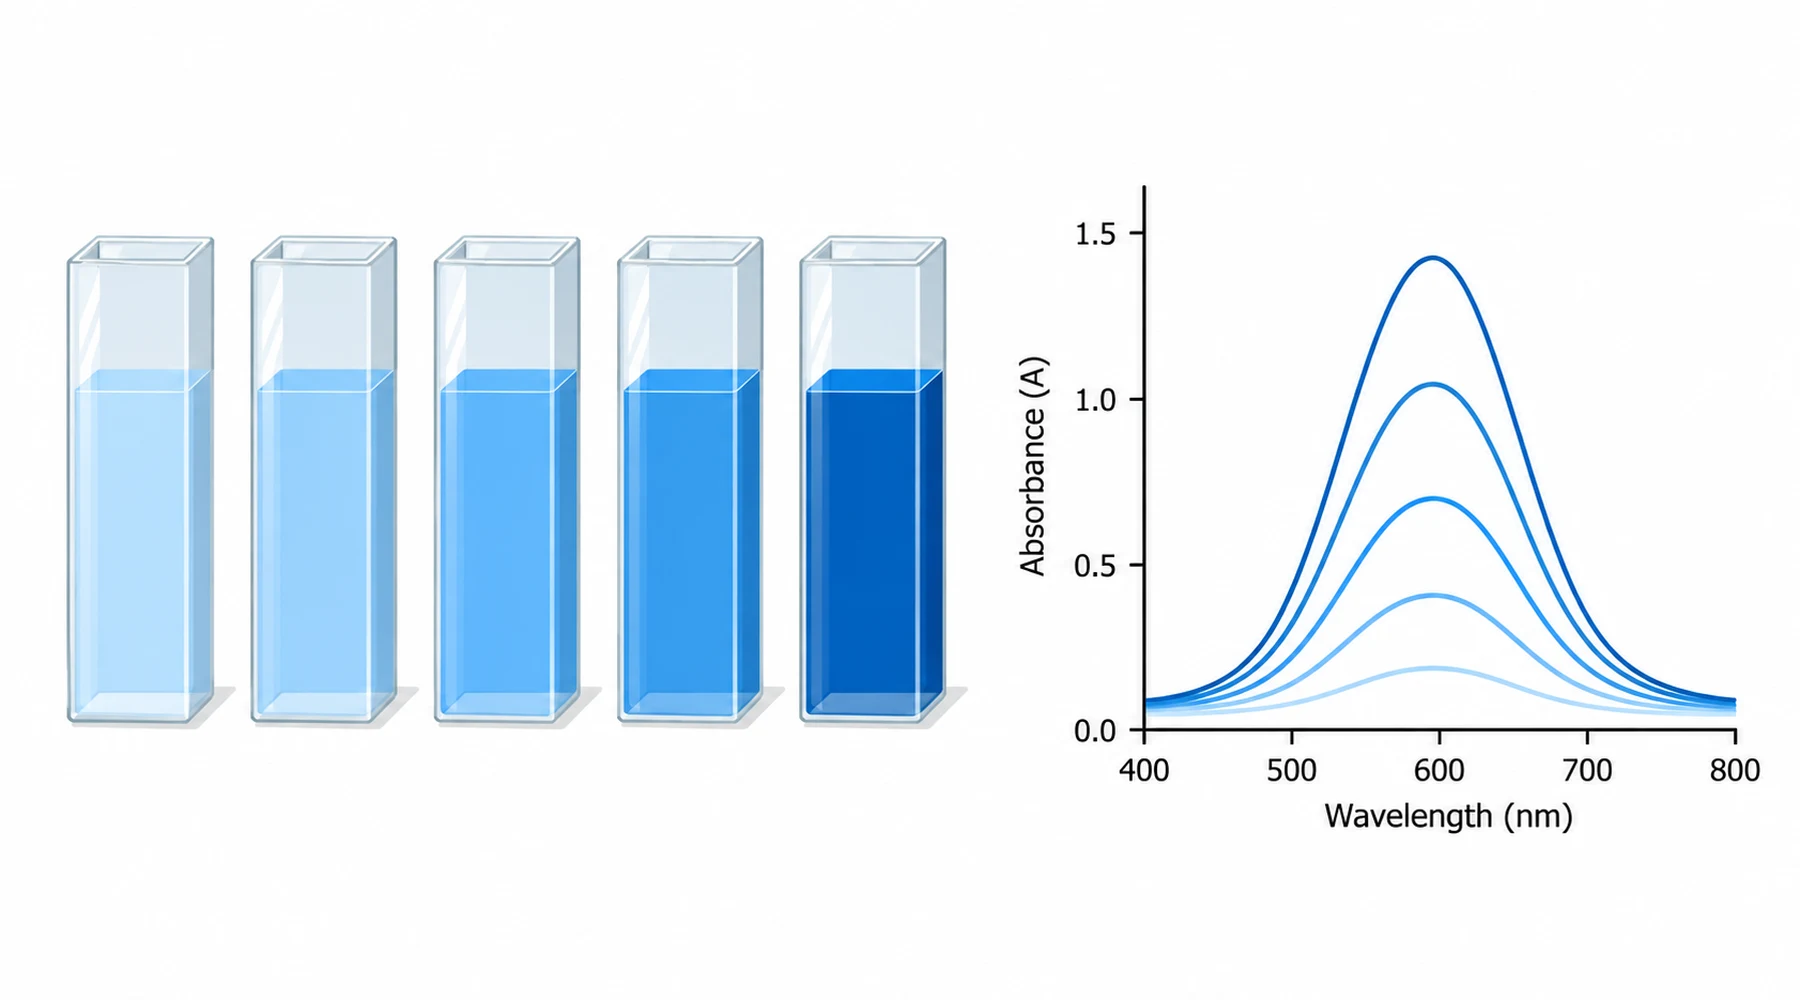
取一瓶亚甲蓝储备液,倒入两个玻璃杯。第一个直接取储备液,第二个取十倍稀释液。第二杯颜色更浅,这是预期结果。仔细观察,还会发现其他变化:色调发生了改变。一种溶液偏向清澈的天蓝色,另一种则偏向带紫色调的蓝色。稀释不仅降低了强度,还改变了主要负责吸收的化学物种。
这种变化背后的概念很简单。溶解态亚甲蓝并不是单一物种。单个染料阳离子称为单体,它可以与第二个阳离子面对面堆叠形成二聚体,而二聚体还能进一步形成更大的聚集体。每种形式都有自己的吸收光谱。分光光度计报告的是在该比色皿和这些条件下存在的混合物的总吸收。改变混合物,即使总染料量按照线性稀释比例变化,光谱也会移动。
单体和二聚体是不同的吸收体
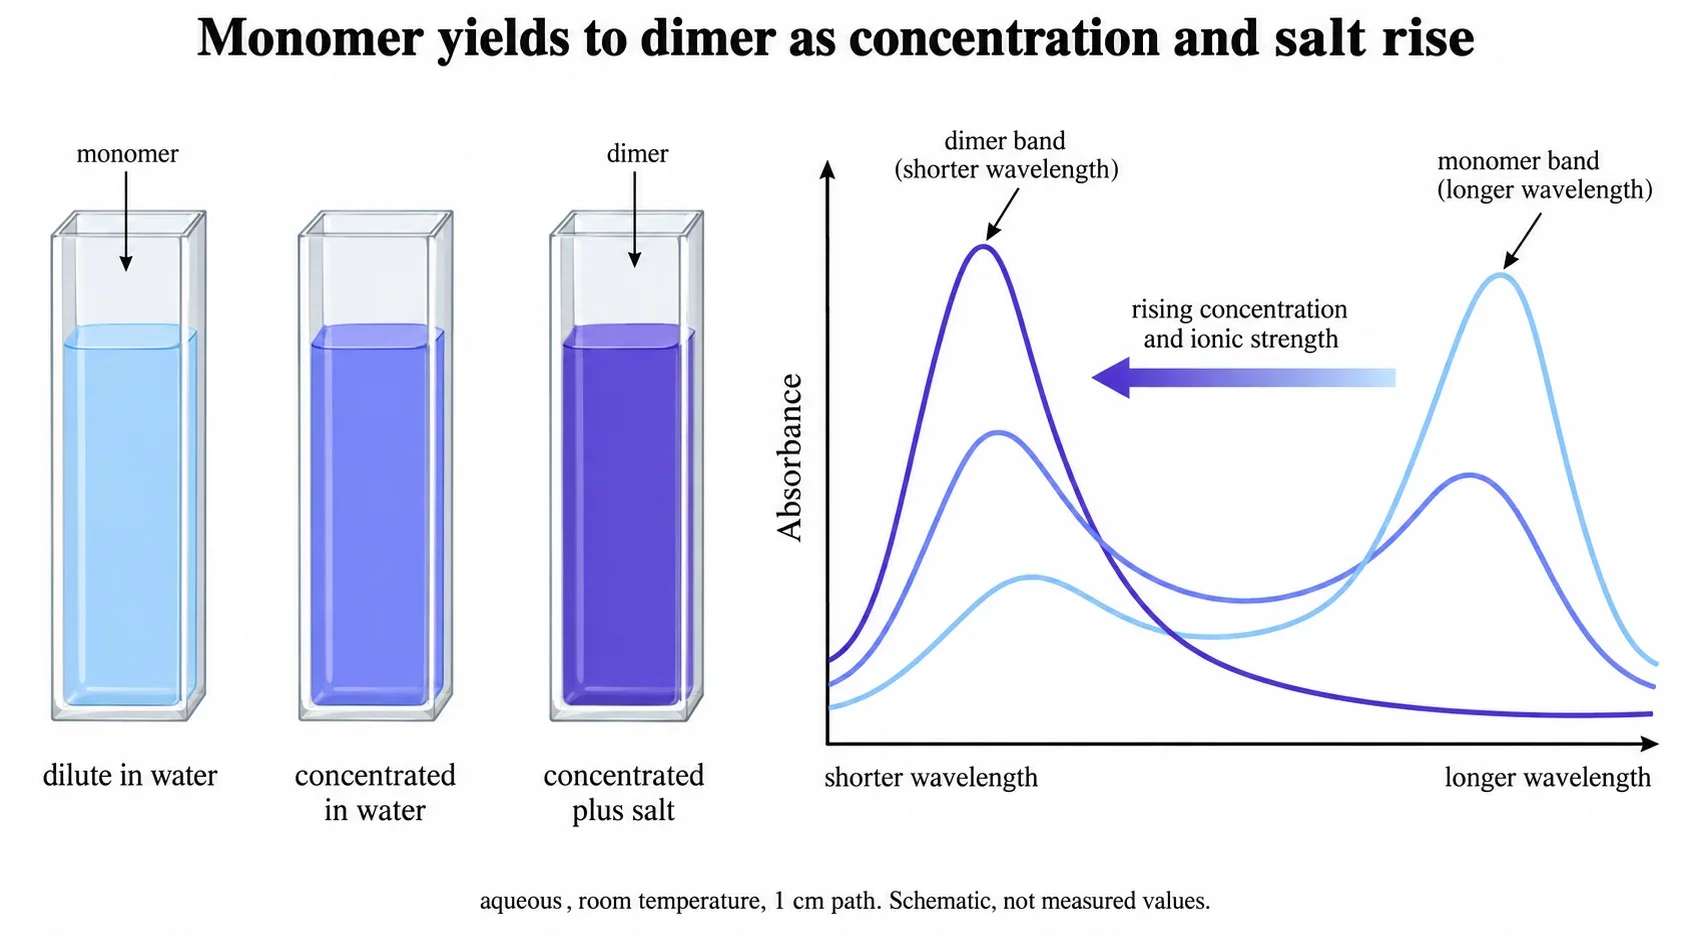
可以把单体想象成一张带有正电荷并分布于环状体系上的平面卡片。两张这样的卡片可以面对面排列。正电荷之间存在排斥,但平坦的芳香表面通过堆叠相互作用吸引,周围水分子和反离子会屏蔽排斥作用。结果形成具有共享电子态的结合对。其允许跃迁能量高于单体跃迁,因此二聚体谱带出现在比单体谱带更短的波长处,而更大的聚集体会进一步向蓝端移动并形成肩峰。
在非常低浓度的纯水中,单体占主导,长波长谱带占主导。随着总浓度升高,二聚体比例增加,短波长谱带相对于第一谱带增强。因此两个谱带的比例反映的是混合物组成,而不是直接反映总浓度。单一波长读数无法在不知道存在形式的情况下区分两者。
这就是为什么参考光谱必须附带条件。亚甲蓝光谱参考列出了在特定溶剂、盐背景、pH、温度和浓度范围下得到的谱带位置。脱离这些条件引用峰值,数字是不完整的。两个实验室可能都正确地报告了同一种染料的不同光谱,因为它们测量的是不同混合物。
什么因素会改变平衡
浓度是主要因素。二聚体形成需要两个单体相遇,因此其比例随总染料浓度增加而超过线性增长。室温附近的水溶液二聚化常数处于每摩尔数千量级,因此二聚体比例会在微摩尔范围快速增加。一项覆盖微摩尔到毫摩尔浓度范围的整体拟合发现,在低于 34 micromolar 时已经存在非零四聚体贡献,这说明在几十 micromolar 范围内不应盲目采用严格双物种模型。具体比例取决于介质,因此本文提供的是方向性规律,而不是通用换算表。
盐是第二个因素。溶解离子会屏蔽两个阳离子之间的排斥作用,因此在相同染料浓度下,加入氯化钠等电解质会推动体系形成更多二聚体和聚集体。这一效应可见于亚甲蓝在盐水和水性介质中的聚集研究,其中测量了约 1 micromolar 至 3.4 millimolar 染料、0 至 0.15 molar 氯化钠条件下的变化。在该拟合中,高染料、高盐条件下四聚体比例达到约 0.93。因此,水中记录的光谱和生理盐水中记录的光谱不能互换作为标准。
温度作用方向相反。堆叠会释放结合水,并受到热运动抵抗,因此升温通常会使部分二聚体解离回单体,而降温促进结合。拟合得到的解离焓为负值,在 282 至 333 kelvin 范围内约为 minus 30 kilojoules per mole,说明该结合过程为放热过程。冷藏后立即测量的样品可能比平衡到室温后的同一样品表现出更多聚集。
溶剂决定基础环境。水具有强疏水效应,会促进平面染料阳离子堆叠。乙醇和甲醇等醇类能更好地溶剂化环结构并减少聚集,因此相同染料浓度在乙醇中比在水中更接近单体状态。在 293 kelvin 下的水和 DMSO 混合物中,加入 DMSO 会抑制二聚化,说明水结构参与推动堆叠。表面活性剂需要双向考虑。高于临界胶束浓度时,胶束可以分别溶解单体并恢复类似单体的光谱;低于该点时,带相反电荷的表面活性剂可能促进堆叠:在 100 micromolar 染料条件下,SDS 驱动的聚合在约 4 millimolar SDS 附近达到峰值,约为胶束点的一半,随后在更高表面活性剂水平下重新分布。染料-溶剂和有序介质对亚甲蓝光谱影响的研究说明,决定观察到谱带的不只是整体浓度,还有分子周围环境。
pH 主要影响边界条件。在大多数实验使用的近中性范围内,亚甲蓝保持熟悉的阳离子蓝色形式,聚集仍是主要光谱因素。强酸、强碱、产生无色还原型 leuco form 的氧化还原反应,或与蛋白质和颗粒结合,都会引入单体-二聚体之外的状态。当加入缓冲液后光谱发生变化,应先检查缓冲液中的盐和结合成分,而不是单纯归因于 pH。
为什么 Beer-Lambert 直线会弯曲
Beer-Lambert 关系表示吸光度等于吸光系数乘以浓度再乘以光程。它是一种计数规律。其假设被计数对象在数量变化时保持相同:单一吸收物种、固定光谱、不随浓度变化发生化学变化、单色入射光、无散射或再发射,并且光真正经过规定路径。
聚集破坏了第一个假设。形式上,总吸光度仍然是所有物种贡献的总和:光程乘以每种物种的吸光系数再乘以其浓度。每个物种都遵守该规律,但混合物不遵守,因为各物种浓度是总染料浓度的非线性函数。因此,以单体谱带吸光度对总染料浓度绘制校准曲线时,在稀释极限下会保持直线,而随着浓度增加会向下弯曲,因为新增染料产生的单体比例越来越低。二聚体谱带则会向另一方向弯曲。聚集研究指出,这正是观察到 Lambert-Beer 偏离的机制。错误做法是在弯曲区域拟合直线并外推。直线只在建立它的范围和基质中有效。
稀释也会产生类似问题。将浓缩储备液稀释到仪器范围并不会保持物种比例。稀释后的比色皿会重新平衡形成更多单体,因此其光谱准确描述稀释样品,却不能描述储备液。通过放大吸光度进行反算,只有在校准已经考虑这种变化时,才能恢复总含量估计;它无法恢复原始谱形。比较浓缩液光谱和稀释参考光谱,实际上是在比较两种不同混合物。
光程是结果的一部分
吸光度随光穿过样品的距离变化。相同溶液中,10 mm 比色皿产生的吸光度是 1 mm 比色皿的十倍。这种比例只对相同溶液成立,而聚集使这一限定非常重要。
实际应用中,光程是保持测量有效范围的工具。长光程适合稀释、主要为单体的溶液。短光程可以让浓缩样品保持在测量范围内,而无需大量稀释导致平衡重新变化。上述聚集研究正采用这种方式:1 centimeter 比色皿用于 1.1 至 34 micromolar 染料,0.01 centimeter 比色皿用于 94 micromolar 至 3.4 millimolar。微量体积平台和板式读数仪还会引入自身几何因素,包括较短且可能变化的光程,以及阳离子染料可能吸附的表面。报告数值时应同时报告光程,就像光谱参考报告溶剂和盐一样。没有光程的吸光度不是结果,只是不完整的信息。
测量纪律来自这一机制。读取前应让样品达到同一温度。使用相同类型和方向的比色皿,使用包含相同盐和缓冲背景的匹配空白,并保持玻璃器皿清洁,因为亚甲蓝会吸附到玻璃和塑料表面,被染色的比色皿会保留上一次高浓度样品的信息。聚集动力学重要时,应在制备后及时读取,并在与未知样品相同基质和光程下建立校准曲线。对于视觉判断,应记住人眼不是精密光谱仪。溶液颜色是否能够证明纯度是另一个问题,其答案是否定的,而聚集导致的色调变化正是原因之一。
放在仪器旁的示意图
下图将本文压缩为一个实验台参考。三个溶液含有相同染料,但总浓度和盐背景不同。示意光谱显示,随着堆叠增加,长波长单体谱带逐渐让位于短波长二聚体谱带。图中标注条件,因为没有这些条件,曲线无法复用。若需要特定条件下测得的谱带位置,请使用光谱参考。关于染料进入细胞后的过程,请参阅通过还原和分配进入细胞。关于光剂量和几何条件如何影响光化学读数,请参阅光照暴露和测量几何条件。
| 条件变化 | 移动方向 | 实际影响 |
|---|---|---|
| 更高总染料浓度 | 向二聚体和更大聚集体方向移动 | 单体谱带校准向下弯曲;需在范围内重新建立曲线 |
| 在固定染料含量下加入盐 | 向堆叠形式移动 | 水中和盐水中的光谱不可互换 |
| 升温至室温附近 | 可逆地向单体移动 | 读取前应平衡冷藏样品 |
| 用乙醇替代水 | 向单体移动 | 溶剂属于参考条件的一部分,而非细节 |
| 表面活性剂高于胶束点 | 向溶解单体移动 | 洗涤剂基质需要独立空白和曲线 |
| 稀释进入仪器范围 | 比色皿中向单体移动 | 反算估计含量,而非储备液光谱 |
| 缩短光程 | 降低吸光度,保持相同混合物 | 浓缩样品优先使用短光程,而不是大量稀释 |
需要记住的规则有两部分。光谱识别的是在指定条件下比色皿中实际存在的混合物。只有在相同条件下建立的校准,才能将吸光度转换为总浓度。