
Artigo
Azul de metileno e autofagia: AMPK, mTOR e experiências neuronais
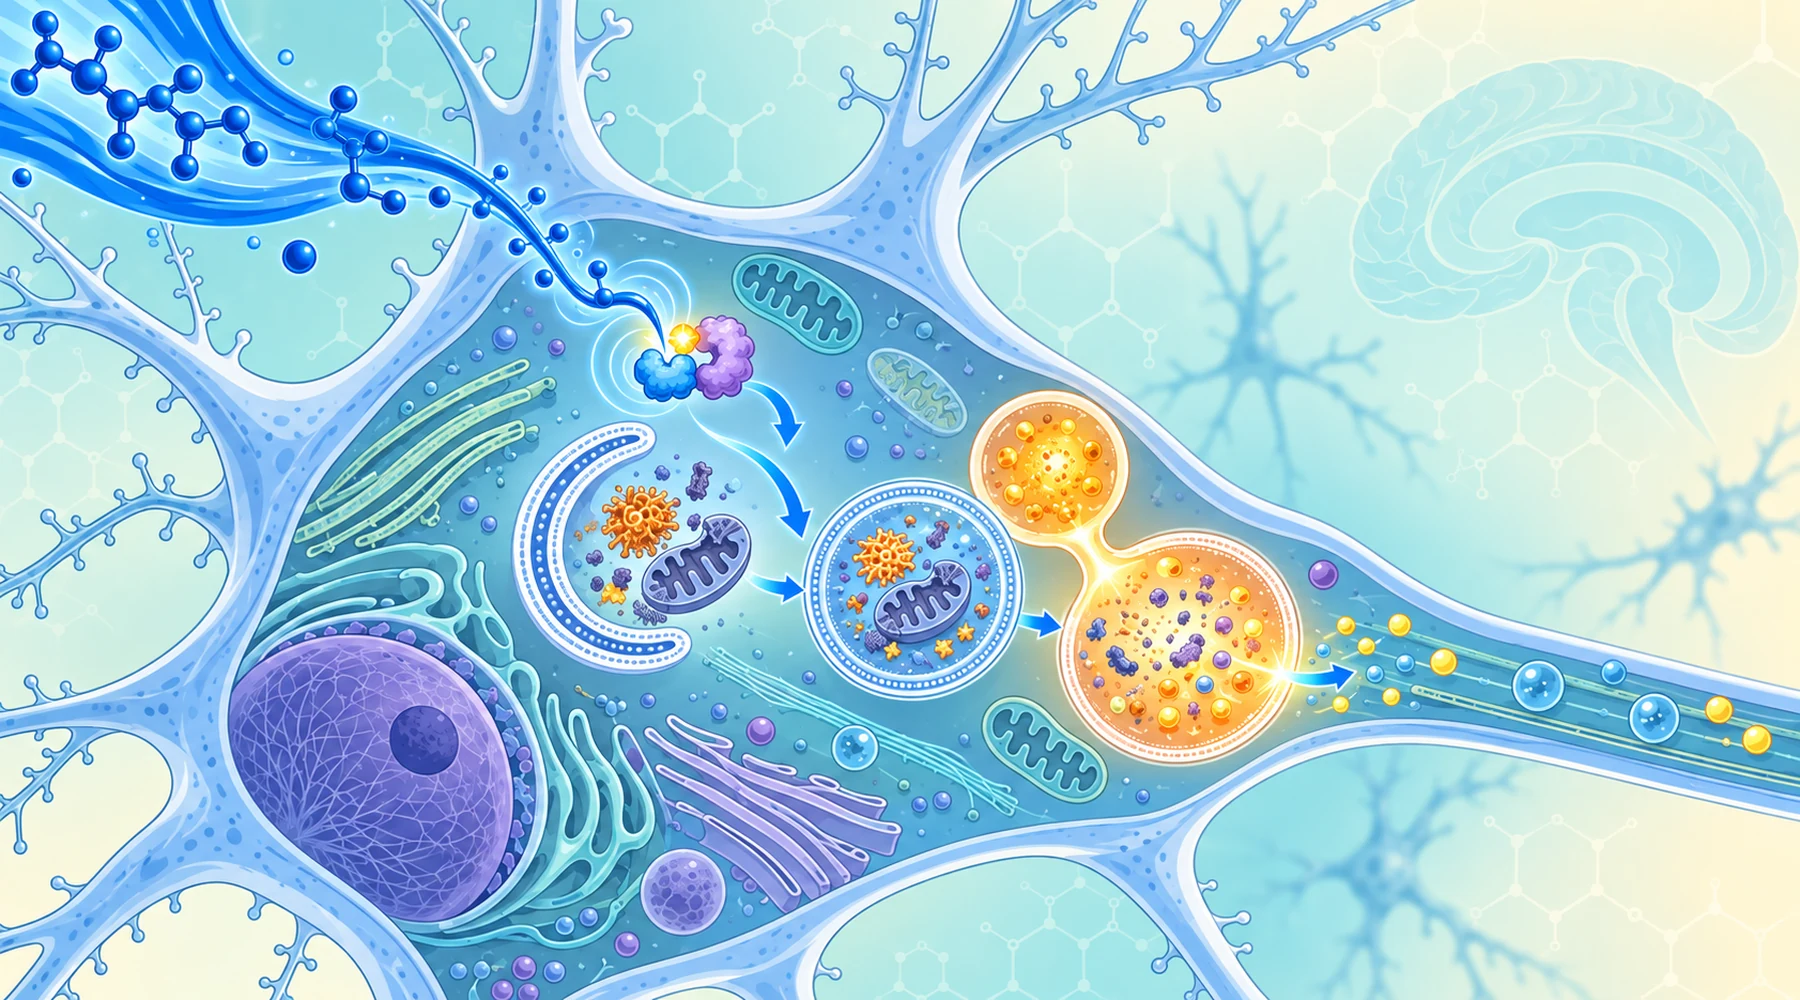
Imagine que realiza uma experiência celular, adiciona azul de metileno e observa uma banda de proteína chamada LC3-II ficar mais escura no seu blot. É tentador anunciar que o composto "aumenta a autofagia" e seguir em frente. Essa interpretação é prematura. Uma banda LC3-II mais escura pode significar que a célula está a formar mais vesículas de limpeza, ou pode significar que as vesículas se estão a acumular porque a etapa de eliminação está bloqueada. As duas interpretações apontam em direções opostas, e a literatura neuronal sobre azul de metileno contém exemplos de ambos os tipos de evidência. Este artigo analisa o que foi realmente medido, ensaio a ensaio.
A macroautofagia, a forma estudada aqui, é o processo de reciclagem em massa da célula. Um saco membranar chamado fagóforo cresce em torno de proteínas e organelos desgastados, fecha-se formando um autofagossoma, funde-se com um lisossoma e a sua carga é degradada e libertada para reutilização. Os neurónios dependem deste processo porque não se dividem e não conseguem diluir componentes danificados através da divisão celular. Quando a reciclagem fica bloqueada, os resíduos acumulam-se. Quando funciona, a célula recupera componentes estruturais em condições de stress.
O que mostrou uma experiência no hipocampo
O principal estudo sobre indução utilizou células hipocampais HT22 de ratinho submetidas a stress por privação de soro durante 24 horas, uma condição que retira fatores de crescimento e sinais tróficos e desencadeia tanto apoptose como autofagia. Os investigadores relataram que o azul de metileno reduziu a morte celular de forma dependente da dose e que esta proteção foi acompanhada por sinais de macroautofagia.
A sequência de marcadores foi específica. A coloração difusa de LC3B redistribuiu-se em pontos perinucleares a partir de cerca de 20 nM de azul de metileno, com a resposta mais forte de LC3-I e LC3-II perto de 1 μM. Tanto LC3B-I como LC3B-II aumentaram de forma dependente da dose e do tempo. Crucialmente, a equipa foi um passo além de um blot estático de LC3. Adicionou 10 μM de cloroquina, que bloqueia a depuração lisossomal, e encontrou níveis mais elevados de LC3-II, juntamente com p62 estabilizada, nas células tratadas com azul de metileno. Esse padrão apoia uma renovação dependente dos lisossomas, em vez de uma simples acumulação. A equipa também mostrou que a cloroquina reverteu parcialmente o efeito antiapoptótico, o que associa a proteção à via da autofagia e dos lisossomas neste modelo.
O resultado de sinalização é a parte citada incorretamente com maior frequência. A sinalização da AMPK, avaliada através de AMPK fosforilada e do seu alvo a jusante ACC fosforilada, aumentou às 12 e 24 horas de forma dependente da dose. O inibidor da AMPK Compound C, aplicado a 20 μM durante as últimas 4 horas, reduziu tanto a fosforilação da ACC como a ativação de LC3. A mTOR fosforilada, em contraste, não apresentou qualquer supressão detetável. Assim, em células hipocampais sob stress, o resultado foi uma indução associada à AMPK através de uma via aparentemente independente da mTOR. O mesmo padrão surgiu em ratinhos vivos, nos quais o tratamento com azul de metileno induziu marcadores de macroautofagia no córtex e no hipocampo.
Indução não é fluxo concluído
É aqui que a distinção conceptual é mais importante. Indução significa que a maquinaria a montante produz mais autofagossomas. Fluxo significa que a carga percorre todo o trajeto: sequestro, maturação, fusão com o lisossoma, degradação, reciclagem. Qualquer aumento de LC3-II constitui uma indicação de indução até que um teste de fluxo confirme o resto do percurso.
O teste de fluxo padrão mede LC3-II com e sem um bloqueio lisossomal de curta duração, como bafilomicina A1 ou cloroquina. Se o tratamento acelerar genuinamente a produção, bloquear a destruição deverá aumentar ainda mais LC3-II. Um repórter tandem mCherry-GFP-LC3 acrescenta uma segunda perspetiva: as estruturas emitem fluorescência amarela antes da fusão com o lisossoma e apenas vermelha depois de o ambiente ácido extinguir o sinal GFP, pelo que um maior número de pontos exclusivamente vermelhos apoia a progressão para autolisossomas ácidos. Uma redução da proteína p62 pode corroborar a renovação da carga, com a ressalva de que a própria transcrição de p62 responde ao stress e deve ser verificada ao nível do mRNA.
A lista de verificação abaixo relaciona cada ensaio utilizado nesta literatura com aquilo que mede e aquilo que, isoladamente, não consegue demonstrar. Os leitores podem reutilizá-la para qualquer futura alegação sobre macroautofagia, incluindo argumentos sobre jejum e longevidade que recorrem a estes marcadores.
| Ensaio | O que mede | O que não consegue demonstrar isoladamente |
|---|---|---|
| Nível de LC3B-I | Dimensão do conjunto de precursores citosólicos disponíveis para lipidação | Atividade de autofagia; a síntese e o processamento também o alteram |
| Nível de LC3B-II | Quantidade de LC3 ligada à membrana em estruturas autofágicas | Fluxo concluído; um aumento pode significar produção mais rápida ou depuração bloqueada |
| Pontos de LC3 e agregação perinuclear | Redistribuição de LC3 para estruturas vesiculares | Direção da alteração; imagens estáticas não conseguem distinguir aceleração de um congestionamento |
| LC3-II com versus sem cloroquina ou bafilomicina A1 | Se continuam a formar-se novos autofagossomas quando a depuração está bloqueada | Degradação completa da carga; é necessária uma exposição curta e otimizada ao inibidor |
| Nível da proteína p62 | Renovação de um adaptador de carga normalmente destruído nos autolisossomas | Fluxo puro; as vias de stress também regulam a transcrição de p62 |
| Repórter tandem mCherry-GFP-LC3 | Progressão para autolisossomas ácidos (mudança de amarelo para apenas vermelho) | Degradação completa de todos os tipos de carga |
| Fosfo-AMPK e fosfo-ACC | Ativação do sensor de stress energético e do seu sinal de saída | Que a autofagia causou o efeito de sobrevivência; a AMPK controla muitas vias metabólicas |
| Fosfo-mTOR, p70S6K, 4EBP1 | Atividade da via de sinalização de crescimento que restringe a autofagia | Fluxo; estes são sinais permissivos a montante, não leituras da eliminação |
Tenha em atenção uma armadilha de formulação que a tabela ajuda a evitar. A ACC fosforilada é a forma enzimaticamente inibida. O seu aumento demonstra a atividade a jusante da AMPK, não a ativação da ACC.
A frase "a inibição da macroautofagia aboliu a neuroproteção" exige a mesma precisão. No modelo HT22, significa que interferir com a via da autofagia e dos lisossomas eliminou a vantagem de sobrevivência proporcionada pelo azul de metileno durante a privação de soro. Isso apoia a ideia de que a autofagia é necessária ou contribui para o efeito nesse modelo in vitro. Não demonstra que a autofagia seja o único mecanismo protetor do composto, não prova que a cloroquina atue exclusivamente através da autofagia e seriam necessárias perturbações genéticas de ATG5, ATG7 ou ULK1 para reforçar a alegação causal.
Duas vias para a mesma maquinaria
Um mapa simplificado ajuda. O stress energético aumenta a AMPK, a AMPK ativa o complexo ULK1 e a autofagia começa. Os fatores de crescimento e os nutrientes aumentam a mTORC1, a mTORC1 inibe ULK1 e a autofagia mantém-se inativa. A jusante de ULK1, o complexo Beclin-1 e VPS34 nucleia o fagóforo, LC3-I é lipidada para LC3-II, o autofagossoma fecha-se, funde-se com o lisossoma e a carga é degradada, com renovação de p62.

O diagrama posiciona cada resultado relativo ao azul de metileno neste mapa: o resultado hipocampal junto ao ramo da AMPK e o resultado em progenitores junto ao ramo da mTOR.
Este enquadramento resolve a aparente tensão com o segundo estudo de Xie. Em células progenitoras neurais proliferativas de rato, uma experiência separada concluiu que 5 μM de azul de metileno inibiu a proliferação e promoveu quiescência, com redução das células positivas para Ki67 nos dias 1 e 3, enquanto a diferenciação neuronal comprometida se manteve intacta. Nesse caso, o mecanismo passou pela supressão da sinalização da mTOR: redução da mTOR total e da mTOR fosforilada, juntamente com menor expressão de p70S6K e 4EBP1, além de regulação negativa das ciclinas E1, B1, D1 e D2. O fenótipo dominante foi a quiescência das células progenitoras, que os autores associaram a um atraso da senescência, e não à recuperação de células hipocampais sob stress.
Não existe contradição entre os dois artigos. AMPK e mTOR são integradores sensíveis ao contexto, não interruptores fixos. Uma célula semelhante a um neurónio sob stress pode ativar a AMPK sem inibição mensurável da mTOR, enquanto um progenitor estimulado por mitogénios pode responder ao mesmo composto reduzindo a atividade da maquinaria de crescimento dependente da mTOR. O tipo celular, o contexto de stress, a concentração e o momento da medição determinam qual dos ramos predomina. É também por isso que os efeitos do azul de metileno sobre a energia mitocondrial e o estado redox pertencem ao mesmo quadro: como descreve uma revisão mecanística da neuroproteção, o composto atua como transportador alternativo de eletrões, envolve sinalização antioxidante e antiapoptótica, inibe MAO e NOS e liga-se à renovação mitocondrial através de biogénese e autofagia. A autofagia é um dos ramos de um perfil pleiotrópico, não a história completa.
O que as experiências não demonstram
A privação de soro modela stress trófico e metabólico numa cultura celular. Não modela o jejum de um organismo inteiro: glucose, aminoácidos e sais continuam presentes no meio basal e não existe comportamento alimentar. As concentrações em cultura de 20 nM a 5 μM não podem ser convertidas em doses humanas por simples cálculo aritmético, porque a absorção, a ligação a proteínas, o estado redox, o metabolismo, a acumulação nos tecidos e o tempo de exposição são todos diferentes.
Nenhum ensaio em seres humanos foi concebido para demonstrar fluxo autofágico induzido por azul de metileno em doentes. A evidência mecanística continua limitada a estudos celulares, ex vivo e em animais, e as revisões continuam a descrever a evidência translacional como preliminar. Assim, estes estudos não demonstram que o azul de metileno reproduza o jejum, prolongue a longevidade humana através da autofagia ou complete o fluxo autofágico no cérebro humano. As alegações relativas a mimetização do jejum e longevidade exigem evidência clínica própria, e os ensaios em humanos com azul de metileno para outras indicações não se transformam em ensaios de autofagia por associação. A investigação sobre stress nutricional e modelos de longevidade deve ser interpretada tendo este limite em conta.
No próximo artigo que ler, aplique a lista de verificação pela ordem indicada. Primeiro, pergunte qual dos ramos se alterou: AMPK, mTOR ou nenhum. Depois, verifique se o resultado de LC3 foi acompanhado por um teste de fluxo ou se aparece isoladamente. Em seguida, confirme se o bloqueio da via eliminou o benefício e através de que método. Um estudo que responda às três questões sustenta uma alegação mecanística forte. Um estudo que responda apenas à primeira demonstrou um sinal permissivo, e o resto do percurso permanece por mapear. :::