
Cikk
Alapanyag-COA és késztermékvizsgálat metilénkék esetén
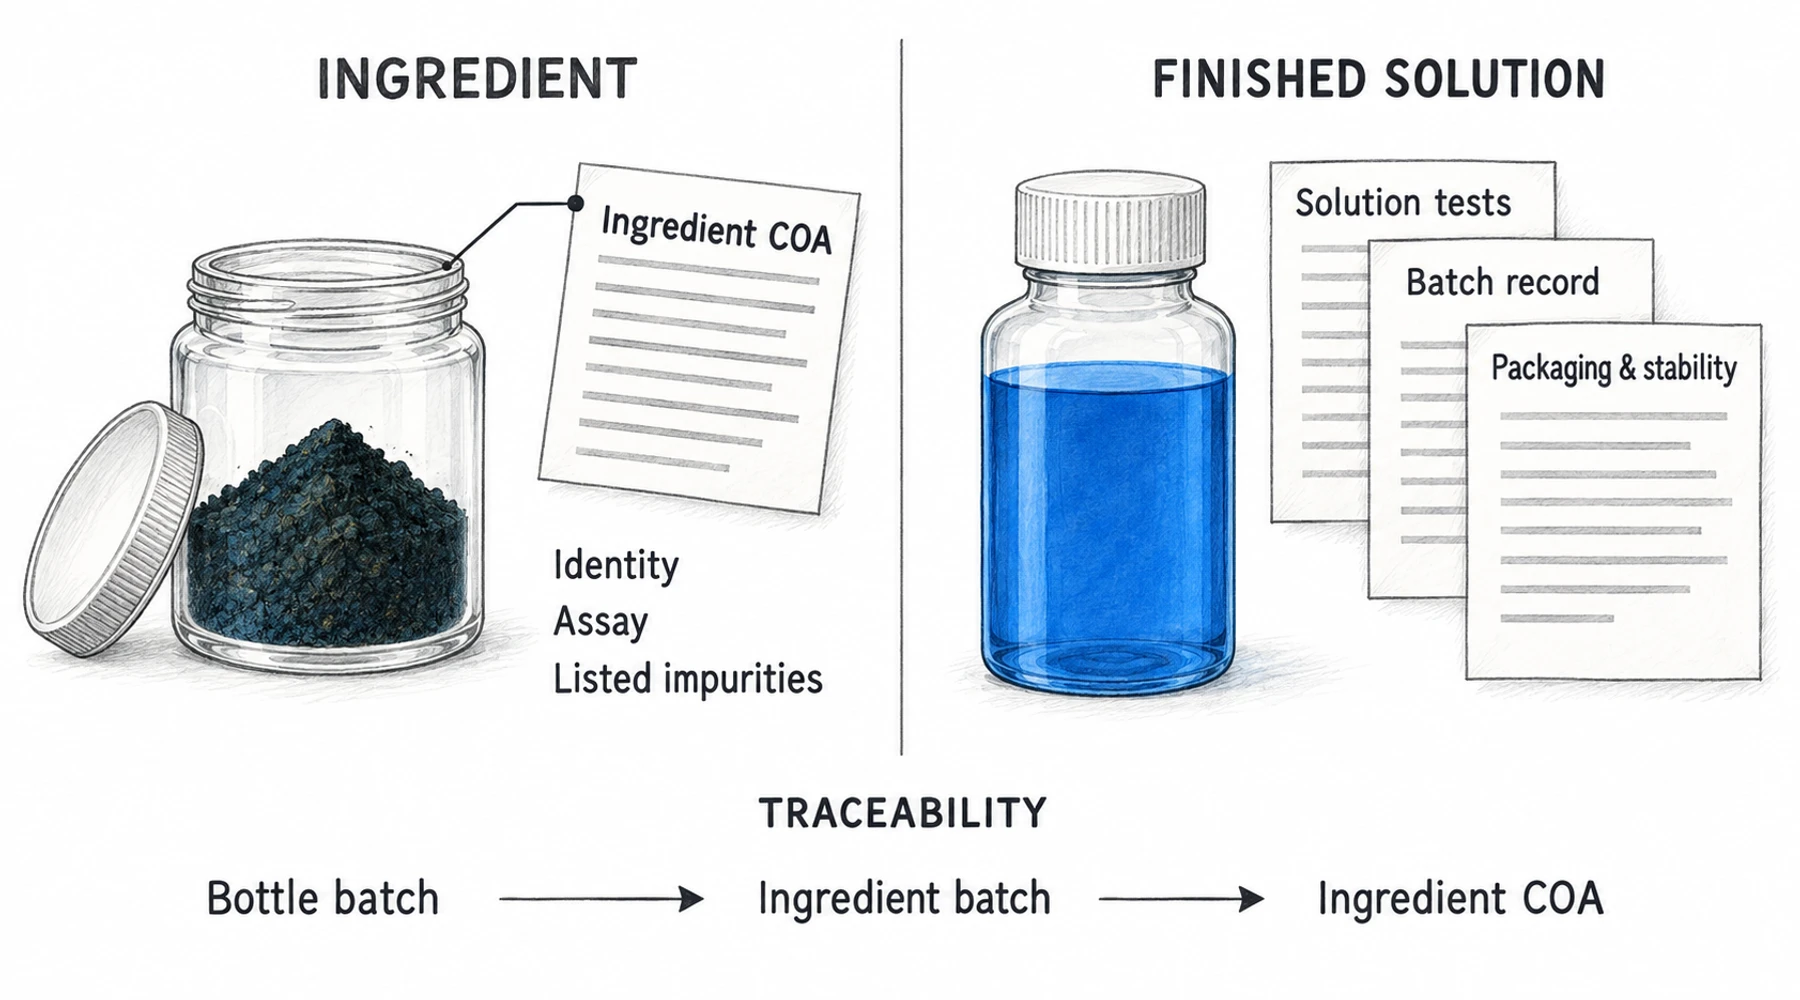
Az alapanyag analitikai tanúsítványa az alapanyag vizsgálathoz vett mintájával kapcsolatos kérdésekre ad választ. Nem írja le automatikusan az ebből később előállított folyadékot, az annak tárolására használt palackot vagy a tárolás során bekövetkező változásokat. A gyártási tételek közötti kapcsolat teszi az alapanyagról készült jelentést az adott palack szempontjából relevánssá. Ez azonban nem változtatja meg azt, hogy mit vizsgált a laboratórium.
Metilénkékoldatok esetében ezért a hasznos kérdés konkrét: Melyik dokumentum támasztja alá ezt a konkrét állítást erről a konkrét anyagról? Az azonosság, a koncentráció, a mikrobiológiai minőség és az eltarthatóság eltérő bizonyítékokat igényel.
Kezdje a minta leírásával
A COA meghatározott vizsgálatokról, megadott elfogadási kritériumok alapján készült jelentés. Először az anyag nevét, a tételszámot és a minta leírását keresse. A metilénkékporról szóló dokumentum akkor is alapanyag-vizsgálati jelentés marad, ha az eladó egy oldattermék mellett jeleníti meg.
Az FDA alapanyagok analitikai tanúsítványaira vonatkozó útmutatója azonosító adatokat, az elvégzett vizsgálatokat, elfogadási határértékeket és — számszerű eredmények esetén — számszerű eredményeket vár el. Ezek az adatok határozzák meg a jelentés értelmezési kereteit. Egy tartalom-meghatározási eredmény nem helyettesíthet egy nem közölt mikrobiológiai vizsgálatot, és egy fémvizsgálati panel nem igazolja a tisztaság minden szempontját.
A módszerek, mértékegységek és határértékek soronkénti értelmezéséhez használja a metilénkék analitikai tanúsítványának olvasásáról szóló útmutatót.
Mi változik, amikor a porból oldat lesz?
Vegyünk két feltételezett oldattételt, amely ugyanabból az alapanyagtételből készült. Az egyiket a tervezett végső térfogatra állítják be. A másikhoz további vizet adnak. Az alapanyag-COA-juk azonos, a koncentrációjuk viszont eltér. Ezért az alapanyag százalékos tartalom-meghatározási eredménye és a készoldat mg/mL-ben megadott koncentrációja különböző kérdésekre ad választ.
A készítmény előállítása további felhasznált anyagokat és műveleteket jelent: vizet, esetleges további összetevőket, bemérést, térfogat-beállítást, keverést, a berendezéssel való érintkezést és töltést. A vonatkozó gyártási dokumentáció kapcsolja ezeket a műveleteket a terméktételhez. Az oldat tartalom-meghatározása a mintaként vett oldatot méri. A kettő nem tévesztendő össze: a dokumentált receptúra az elkészítést írja le; a laboratóriumi eredmény egy mérést.
Az ICH Q6A minőségügyi keretrendszere elkülöníti a hatóanyagok és a gyógyszerkészítmények specifikációit, és a vizsgálatokat a gyártási és stabilitási ellenőrzések tágabb rendszerének részeként kezeli. Ezek a gyógyszeripari alapelvek segítenek megkülönböztetni a bizonyítéktípusokat; hivatkozásuk azonban nem igazolja, hogy egy kiskereskedelmi termék engedélyezett gyógyszer.
A dokumentumok bizonyító erejének mátrixa
Ezzel a mátrixszal meghatározhatja, melyik alátámasztó dokumentumot érdemes elkérnie. Ezek dokumentumkategóriák, nem pedig arra vonatkozó állítások, hogy a Blupreme minden felsorolt dokumentumot közzétesz vagy minden vizsgálatot elvégez.
| Minőségi kérdés | Mit támaszthat alá az alapanyag-COA? | További alátámasztó dokumentum vagy bizonyíték |
|---|---|---|
| A kiindulási anyag metilénkék? | A mintaként vett alapanyag azonosságát, ha az azonossági vizsgálatokat közlik | Az alapanyagtételt a terméktétellel összekapcsoló nyomonkövethetőségi dokumentum |
| Milyen szennyezőket találtak az alapanyagban? | A megnevezett vizsgált komponensekre, módszerekre és határértékekre vonatkozó eredményeket | Az oldatra vonatkozó értékelés vagy vizsgálat, ha az összetétel, a feldolgozás vagy a tárolás további kérdéseket vet fel |
| A palack tartalma a feltüntetett koncentrációjú? | Az alapanyag tartalom-meghatározása segít jellemezni a felhasznált anyagot; nem méri a kész folyadékot | A készoldat tartalom-meghatározása mértékegységekkel és elfogadási kritériumokkal; receptúra és tételdokumentáció |
| Milyen vizet és egyéb összetevőket használtak? | Ez általában kívül esik a metilénkék-alapanyagról készült jelentés tárgyán | A ténylegesen felhasznált anyagokat azonosító receptúra, összetevő-specifikációk és tételdokumentáció |
| Egyenletesen állították elő ezt a terméktételt? | Nem ad közvetlen leírást az oldat elkészítéséről | Gyártási, keverési, töltési és felszabadítási dokumentáció; indokolt mintavétel és folyamatellenőrzések |
| Az oldat megfelel a mikrobiológiai határértékeinek? | Csak az alapanyag mikrobiológiai eredményeit, ha azokat közlik | Az oldat megfelelő mikrobiológiai vizsgálata, a mintavételi szakasz, a módszer és a határértékek megadásával |
| A készítmény összetétele gátolja a mikroorganizmusok szaporodását a használat során? | Az alapanyag kémiai tisztasága önmagában ezt nem igazolhatja | Az adott összetételre vonatkozó antimikrobiális hatékonysági bizonyíték és a tartósítószer-tartalom megfelelő ellenőrzése |
| Steril a termék? | Az alapanyag kémiai COA-ja nem igazolja a termék sterilitását | A folyamat sterilitásbiztosítási dokumentációja, a megfelelő felszabadítási bizonyíték és a tartály-zárórendszer ellenőrzései |
| A termék megfelel egy endotoxin-határértéknek? | Csak az alapanyag endotoxin-vizsgálati eredményét, ha azt ténylegesen tartalmazza | A termékre vonatkozó endotoxin-vizsgálati jelentés mértékegységekkel, határértékkel, a minta azonosításával és a módszer alkalmasságának bizonyítékával |
| Az oldat a palackjában a specifikáció határain belül marad? | Az alapanyag stabilitása nem igazolja az oldat eltarthatóságát | Az összetételre és a csomagolásra vonatkozó stabilitási adatok, valamint a kompatibilitást és a védelmet igazoló bizonyítékok |
Az utolsó sor azért fontos, mert a csomagolás a termék tárolási környezetének része. A záróelem vagy a palack anyagának megváltoztatása módosíthatja a vizsgálandó kérdéseket. Az FDA tartály-zárórendszerekre vonatkozó útmutatója a védelmet, a kompatibilitást, a biztonságot és a működést értékeli; az eltarthatósági idő alatti alkalmasságot stabilitási vizsgálatok támasztják alá. Egy tetszetős palack önmagában nem ilyen vizsgálat.
A bakteriosztatikus, a steril és az alacsony endotoxintartalmú eltérő tulajdonságokat jelöl
A bakteriosztatikus azt jelenti, hogy az adott körülmények között gátolja a baktériumok szaporodását. Az alapanyag aktivitására vonatkozó állítás nem igazolja egy konkrét, palackozott készítmény tartósítottságát. Számít a koncentráció, a mikroorganizmusok, az expozíciós körülmények és a teljes összetétel. Még a szaporodásgátlást kimutató eredmény sem igazolná, hogy kezdetben nem voltak jelen életképes mikroorganizmusok.
Tartósított gyógyszerészeti folyadékok esetében a Q6A megkülönbözteti a tartósítószer-tartalmat a tartósítás hatékonyságától. A jelen lévő tartósítószer mennyiségének mérése és annak igazolása, hogy a készítmény korlátozza a mikroorganizmusok szaporodását, külön feladat. A „bakteriosztatikus metilénkék” kifejezés egyik dokumentumot sem helyettesítheti.
A sterilitás az életképes mikroorganizmusok hiányára vonatkozik. Biztosítása ellenőrzött gyártáson és csomagoláson, valamint megfelelő felszabadítási bizonyítékokon múlik. Ahogyan az FDA a sterilitásvizsgálat korlátairól kifejti, a sterilitásvizsgálat egy átfogó szennyeződés-ellenőrzési stratégia egyik eleme. A mintaként kiválasztott egységek vizsgálata nem ellenőriz minden palackot, és nem tehet megfelelővé egy nem kontrollált folyamatot.
Az endotoxinok Gram-negatív baktériumokhoz kapcsolódó bakteriális alkotóelemek. A baktériumok elpusztulása után is megmaradhatnak; ezt a különbséget az FDA pirogénekről szóló ismertetője magyarázza el. Következésképpen a sterilitás és az endotoxinok ellenőrzése külön kérdés. Az endotoxin-vizsgálat eredménye ráadásul nem méri az összes lehetséges pirogént.
Az endotoxin-vizsgálati jelentésben keresse a vizsgált mintát, az eredményt, a mértékegységeket és az elfogadási határértéket. A „megfelelt” minősítés ezek nélkül elfedi az összehasonlítás alapját. Az FDA endotoxin-vizsgálati útmutatója azzal is foglalkozik, hogy a termék hogyan zavarhatja a vizsgálatot: a készítmény összetétele nem csökkentheti vagy növelheti a mérési jelet úgy, hogy az érvénytelenné tegye az eredményt. A poron kapott eredmény nem tüntethető fel a palackozott oldat eredményeként. Ezen elkülönült állítások egyike sem igazolja az injekciós alkalmazásra való alkalmasságot.
A Blupreme nyilvános nyomonkövethetőségi példája
A Blupreme minőségvizsgálati oldala az alábbi útvonalat írja le a megosztott dokumentumok között:
Palack tételszáma → alapanyag tételszáma → alapanyag-COA.
A közzétett vizsgálati táblázat az alapanyag azonosságára, a szárított anyagra vonatkoztatott tartalom-meghatározásra, megnevezett szennyezőkategóriákra, a szárítási veszteségre, az izzítási maradékra és meghatározott elemi szennyezőkre terjed ki. Az oldal ezeket a terméktételekhez kapcsolt alapanyag-dokumentumokként azonosítja.
Ez a kapcsolat lehetővé teszi, hogy a vásárló megtalálja a megfelelő alapanyagra vonatkozó bizonyítékokat. Nem értelmezhető úgy, hogy a megjelenített alapanyag-COA a kész palack tartalmának koncentrációját, mikrobiológiai határértékeit, sterilitását, endotoxinjait vagy eltarthatóságát közli. A cikkhez megvizsgált nyilvános oldal nem mutatta be ezeket a készoldatra vonatkozó eredményeket. Ez az oldalon elérhető bizonyítékokat írja le, nem bizonyítja, hogy más dokumentumok nem léteznek.
Gyakorlati dokumentumkéréskor nevezze meg a palack tételszámát és a pontosan megválaszolandó kérdést: „A koncentráció eredménye a készoldatra vonatkozik, és melyik jelentés azonosítja ezt a mintát?” Ez több információt ad, mint egyszerűen azt kérdezni, hogy a terméket „vizsgálták-e”. Termékek összehasonlításakor a választ egészítse ki az oldatok összetevőiről szóló útmutatóval, valamint a nehézfémekről, az Azure B-ről és a metilénkék egyéb szennyezőiről szóló magyarázattal.