
Artykuł
Błękit metylenowy a progeria: wnioski z komórkowego modelu starzenia
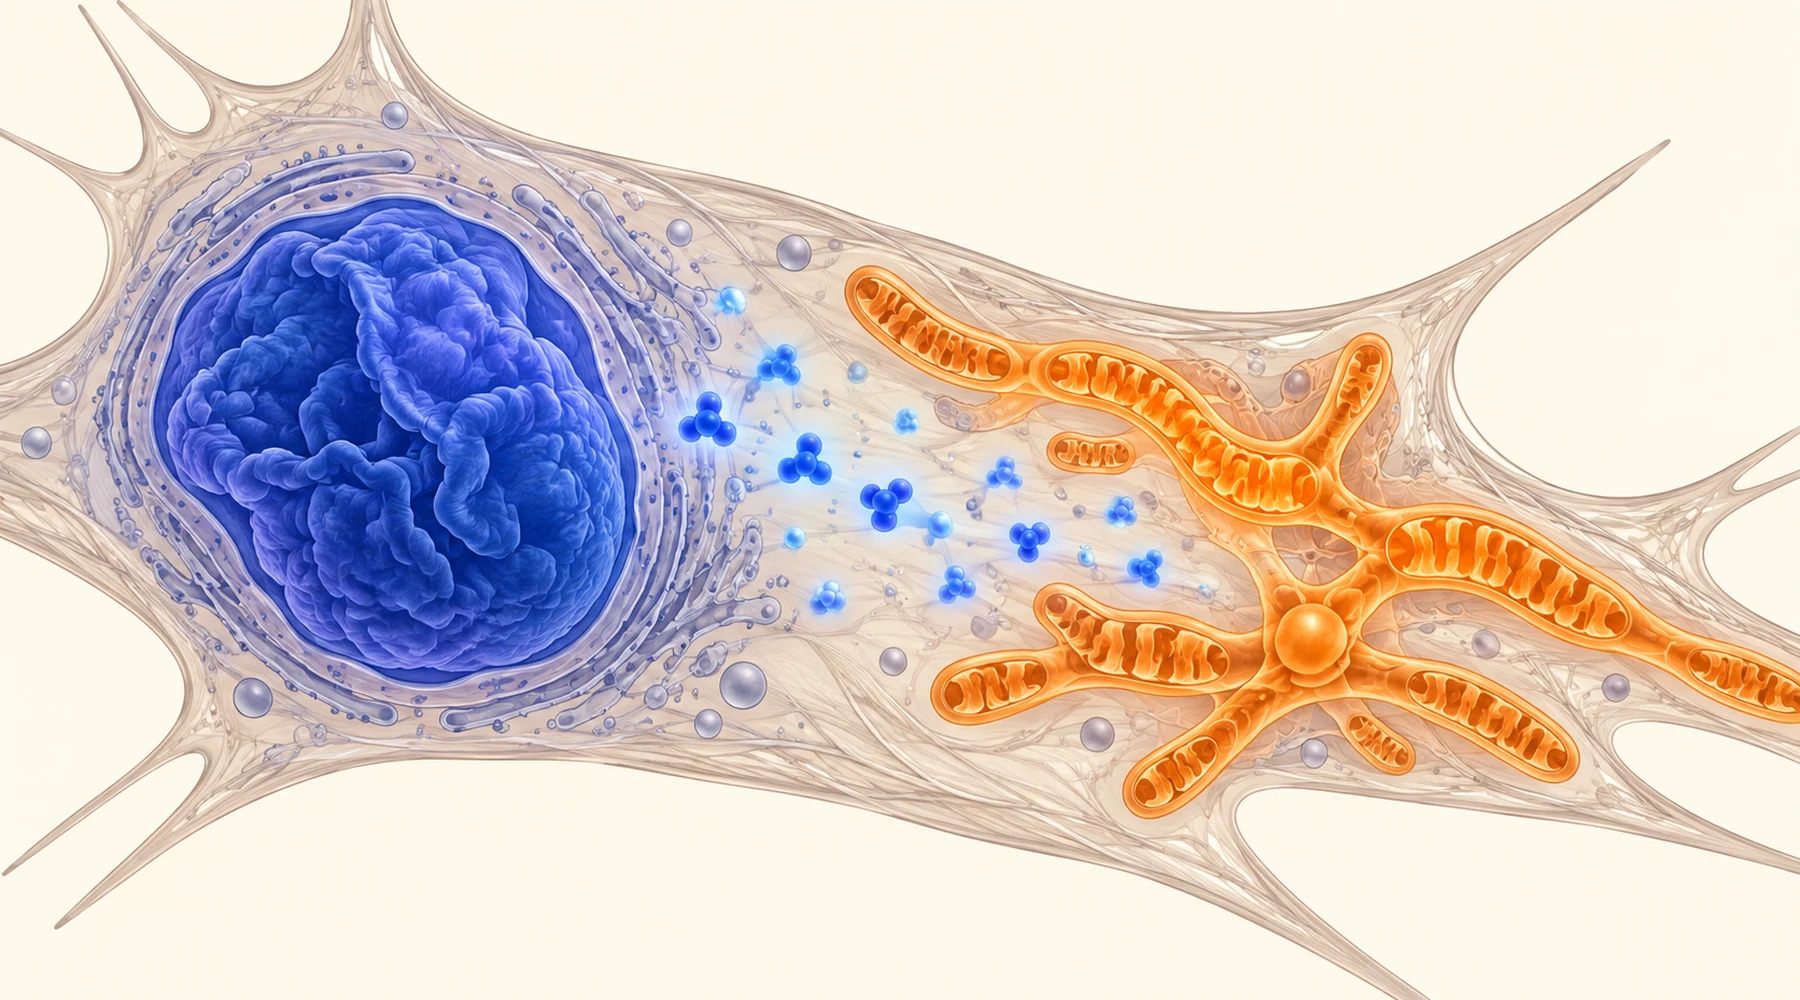
Zmiana jednej litery w jednym genie sprawia, że dzieci starzeją się w przerażającym tempie. Utrata włosów, sztywność stawów, zwężenie tętnic i oczekiwana długość życia sięgająca zaledwie wieku nastoletniego. Ta choroba to zespół progerii Hutchinsona-Gilforda. Przez lata badania nad nią koncentrowały się na jądrze komórkowym, gdzie zmutowane białko powoduje uszkodzenia. Badanie z 2016 roku przeprowadzone na Uniwersytecie Maryland postawiło inne pytanie: jak wyglądają mitochondria w tych komórkach? Odpowiedź połączyła dwa przedziały komórki, a znany od stulecia niebieski barwnik wpłynął na oba.
Chodzi o badanie Xionga i współpracowników, opublikowane w czasopiśmie Aging Cell w 2016 roku. Przeprowadzono je wyłącznie na hodowanych komórkach. Ten fakt wyznacza ramy wszystkiego, co opisano poniżej. Wyniki są rzeczywiste i konkretne. Równie konkretna jest odległość, jaka dzieli je od jakiegokolwiek leczenia.
Model: jedna mutacja, jedno przywierające białko
Progeria zaczyna się od zamiany C na T w pozycji 1824 genu LMNA. Ta zmiana nie zmienia aminokwasu. Aktywuje ukryte miejsce splicingu, co prowadzi do usunięcia 50 aminokwasów z białka laminy A. Skrócony produkt, nazywany progeryną, traci miejsce cięcia, które normalnie pozwala komórce usunąć jego kotwicę farnezylową. Progeryna pozostaje więc trwale farnezylowana i przytwierdzona do wewnętrznej błony jądrowej, podczas gdy prawidłowa lamina A cyklicznie się z nią łączy i od niej odłącza.
Konsekwencje w jądrze komórkowym są dobrze udokumentowane i widoczne pod mikroskopem. Zamiast zachowywać gładki, owalny kształt, jądra tworzą uwypuklenia i fałdy. Heterochromatyna, czyli gęsto upakowane, nieaktywne DNA, które zwykle wyścieła obrzeże jądra, staje się mniej obfita. Tysiące genów zmieniają poziom ekspresji. Wyobraź sobie blaszkę jądrową jako rusztowanie pod tapetą: gdy jeden element rusztowania zostaje przyspawany w niewłaściwym miejscu, ściana się wybrzusza, a wzór tapety odkształca się w całym pomieszczeniu.
W badaniu wykorzystano fibroblasty skóry pacjentów z progerią oraz komórki kontrolne o takiej samej liczbie pasaży, a także drugą linię, zmodyfikowaną tak, aby prawidłowe fibroblasty bezpośrednio wytwarzały progerynę. Zmodyfikowane komórki rozwinęły te same nieprawidłowości, co wskazuje na progerynę jako ich przyczynę, a nie historię pacjentów czy czas spędzony w hodowli. Nasilenie zmian zależało od ilości progeryny: linia o wyższej ekspresji tego białka wykazywała poważniejsze nieprawidłowości we wszystkich badanych obszarach.
Jak wyglądały mitochondria
Mitochondria zdrowych fibroblastów tworzą rozgałęzioną sieć wokół jądra — długie kanaliki przemieszczające się wzdłuż szlaków cytoszkieletu. W liniach komórkowych progerii ta sieć zanikła. Większy odsetek mitochondriów był rozfragmentowany, wiele było obrzękniętych, a mikroskopia elektronowa wykazała około dwukrotny wzrost liczby poważnie uszkodzonych organelli. Obrazowanie poklatkowe pokazało, że pokonywały krótsze dystanse i poruszały się wolniej niż mitochondria komórek kontrolnych.
Za zmianami budowy szły zmiany funkcji. Wzrosły poziomy anionorodnika ponadtlenkowego w mitochondriach i utleniaczy w całych komórkach. Więcej komórek wykazywało zaburzenia potencjału błonowego. Produkcja ATP spadła. Żadne z tych zjawisk, rozpatrywane osobno, nie jest zaskakujące, ponieważ uszkodzone mitochondria uwalniają reaktywne formy tlenu i wytwarzają mniej energii. Nowa była proponowana przyczyna. PGC-1alpha, koaktywator transkrypcji, który steruje biogenezą mitochondriów poprzez czynniki działające na dalszych etapach, takie jak NRF1, TFAM oraz regulatory fuzji i podziału MFN1, MFN2, OPA1, FIS1 i DRP1, wykazywał w komórkach progerii około ośmiokrotnie niższy poziom mRNA, czemu towarzyszył odpowiedni spadek ilości białka. Wyglądało na to, że progeryna hamuje główny przełącznik odpowiedzialny za wytwarzanie i utrzymanie mitochondriów. Ten związek między uszkodzeniem blaszki jądrowej a metabolizmem energetycznym wpisuje się w szerszy opis mitochondrialnej produkcji energii, a stronę tej samej równowagi związaną z utleniaczami omówiono w kontekście stresu oksydacyjnego i kontroli reaktywnych form tlenu (ROS).

Co zmienił błękit metylenowy
Badacze poddawali komórki działaniu błękitu metylenowego o niskim stężeniu 100 nanomolarnym, nieprzerwanie przez wiele tygodni. W warunkach hodowli komórkowej jest to długa, łagodna ekspozycja, a nie krótki impuls podania leku. Błękit metylenowy przechodzi cyklicznie między formą utlenioną i zredukowaną oraz może przenosić elektrony wewnątrz mitochondriów. Dlatego opisuje się go jako związek redoks działający na mitochondria, a nie zwykły przeciwutleniacz, który zużywa się po zneutralizowaniu jednego utleniacza.
Mitochondria reagowały zarówno w komórkach prawidłowych, jak i w komórkach progerii. Poziom ATP wzrósł, poziomy utleniaczy spadły, a odsetek mitochondriów z poważnymi nieprawidłowościami zmalał. Ekspresja PGC-1alpha częściowo wróciła do normy, podobnie jak ekspresja niektórych regulowanych przez niego genów. Do tego momentu był to ogólny efekt wspierający funkcję mitochondriów, nieswoisty dla progerii.
Zaskoczeniem były wyniki dotyczące jądra komórkowego, swoiste dla komórek chorobowych. Ilościowa analiza kształtu wykazała zmniejszenie uwypukleń jąder. Całkowite ilości lamin A i C wzrosły. Najbardziej uderzająca była zmiana rozmieszczenia progeryny: w komórkach progerii niepoddanych działaniu związku tylko około 30 procent progeryny znajdowało się w rozpuszczalnej frakcji nukleoplazmatycznej, a reszta była zakotwiczona w błonie. Po ekspozycji udział rozpuszczalnej progeryny wzrósł do około 65 procent, zbliżając się do rozkładu prawidłowej laminy. Uwolniona z błony progeryna pociąga za sobą mniej sąsiednich białek, a rozpuszczalne frakcje lamin A i C również uległy odbudowie.
W następstwie tego uwolnienia poprawiły się dwie cechy fenotypowe jądra. Heterochromatyna przy obrzeżu jądra, badana za pomocą mikroskopii elektronowej oraz barwienia na białko heterochromatyny HP1-alpha, została wyraźnie odbudowana. Sekwencjonowanie RNA pokazało też, że transkryptom zbliżał się do stanu prawidłowego: komórki progerii bez ekspozycji różniły się od komórek kontrolnych pod względem ponad 3,200 genów, natomiast po ekspozycji — około 1,670. W prawidłowych komórkach ta sama ekspozycja zmieniła ekspresję zaledwie kilkudziesięciu genów, co przemawia za tym, że efekt jądrowy jest związany z progeryną, a nie stanowi ogólnego impulsu zmieniającego transkrypcję. Zasadę, że modele komórkowe i zwierzęce odpowiadają na węższe pytania, niż sugerują nagłówki, wyjaśniono w artykule jak czytać badania nad błękitem metylenowym.
Dlaczego nie jest to leczenie
Cztery ograniczenia pozostawiają to badanie tam, gdzie jego miejsce: w laboratorium.
Po pierwsze, wszystko odbywało się w naczyniach hodowlanych. Fibroblasty w hodowli nie mają dopływu krwi, kontekstu układu odpornościowego, architektury tkankowej ani uwarunkowań farmakologicznych całego organizmu, które decydują, czy związek w ogóle dociera do celu. W tym badaniu nie podano związku żadnemu zwierzęciu ani nie leczono żadnego pacjenta.
Po drugie, fibroblasty progerii są modelem jednego typu komórek. Choroba prowadzi do śmierci głównie przez zmiany dotyczące tętnic, kości i tkanki tłuszczowej, a badanie obejmowało jedynie fibroblasty oraz jeden model komórek mięśni gładkich. Inne tkanki mogą zachowywać się inaczej.
Po trzecie, poprawa stanu jąder wynikała z wielotygodniowej, ciągłej ekspozycji na nanomolarne stężenie w pożywce hodowlanej. Stężenia w naczyniu nie są dawkami, a nic w tej publikacji nie pozwala przeliczyć stężenia 100 nanomolarnego w pożywce na schemat podawania u człowieka. W innych zastosowaniach medycznych błękit metylenowy ma własną zależność działania od dawki i własny profil bezpieczeństwa, a to badanie nie daje podstaw do stosowania go w domu. Ogólny kontekst bezpieczeństwa przedstawia artykuł bezpieczeństwo i działania niepożądane błękitu metylenowego.
Po czwarte, progeria nie jest zwykłym starzeniem. To rzadka choroba spowodowana pojedynczą mutacją, w której rusztowanie jądra ulega uszkodzeniu w określony sposób. Związek, który łagodzi to konkretne uszkodzenie w hodowanych komórkach, niewiele mówi o starzeniu u osób bez tej mutacji. Fenotyp komórkowy pozwala przyjrzeć się wzajemnym oddziaływaniom jądra i mitochondriów, ale nie jest wynikiem dotyczącym długowieczności.
Rzetelne podsumowanie musi więc uwzględniać te warunki. W fibroblastach progerii progeryna hamuje PGC-1alpha, a mitochondria stają się rozfragmentowane, mniej ruchliwe, obciążone utleniaczami i ubogie w energię. Błękit metylenowy w niskim stężeniu przywracał mierzone parametry mitochondrialne we wszystkich komórkach, a dodatkowo uwalniał progerynę z błony jądrowej w komórkach chorobowych, czemu towarzyszyła częściowa poprawa kształtu jądra, heterochromatyny i ekspresji genów. To podwójne działanie sprawia, że warto znać to badanie. Nie czyni jednak błękitu metylenowego terapią progerii ani starzenia.