Artikkel
Metylenblått og akillestendinopati: hva studien fra 2026 undersøkte
Søkeresultater for metylenblått ved senebetennelse blander to ulike påstander. Den ene er at metylenblått hjelper mot senesmerter hos mennesker. Den andre er at metylenblått endret kjemien i senevev i et laboratoriepreparat. Bare den andre påstanden ble undersøkt i studien fra 2026 om metylenblått ved akillestendinopati. Ingen pasienter tok metylenblått mot senesmerter. Dette skillet er utgangspunktet for alt nedenfor.
Det nyttige spørsmålet er snevrere. Syk akillessene viste en bestemt metabolsk svikt. Metylenblått korrigerte deler av denne svikten i rotter, i isolerte biter av human sene og i dyrkede seneceller. Ved én av forsøksmanipulasjonene korrigerte det kjemien uten å gjenopprette vevet. Dette todelte resultatet er studiens hovedpoeng.
Tre forsøksgrener, tre ulike påstander
Studien har tre forsøksgrener. Hver gren besvarer et annet spørsmål, så resultater bør ikke overføres mellom grenene uten at det gjøres tydelig.

Den humane forsøksgrenen er observasjonell. Senevevet kom fra amputasjoner (brukt som sammenligningsvev) og fra revne akillessener (brukt som vev fra et sent sykdomsstadium). Forskerne målte kjemi og struktur i dette vevet. De ga ikke disse pasientene metylenblått.
Et annet humant preparat inngår i et intervensjonsforsøk, men fortsatt utenfor kroppen. Små biter av human akillessene ble holdt i live i en skål, skadet med et oksidasjonsmiddel og deretter eksponert for metylenblått. Dette undersøker om humant vev kan reagere under disse forsøksbetingelsene. Det undersøker ikke fordeling, utskillelse, regulering i hele kroppen eller smerte. Den generelle utfordringen på dette forsøksnivået forklares i slik leser du forskning om metylenblått.
Rottegrenen er et intervensjonsforsøk i et levende dyr. Kollagenase injisert i akillessenen førte til skade på matriksen. Deretter ble metylenblått gitt, og gangmønster, smerteresponser, kjemi og histologi ble målt. Kollagenaseskade er en brå kjemisk skade. Akillessenelidelser hos mennesker utvikler seg vanligvis gradvis under påvirkning av belastning, alder, blodsirkulasjon og tidligere skade. Rotten er derfor en modell for skade og reparasjon, ikke et lite menneske med en belastningsskade.
Cellegrenen undersøker mekanismer. Primære tenocytter fra rotter ble skadet med TBHP, et peroksid som påfører oksidativt stress, og deretter behandlet med metylenblått ved omtrent 1 micromolar. To ytterligere inngrep isolerte deler av mekanismen: rotenon for å blokkere mitokondrielt kompleks I, og siRNA for å redusere AIF-produksjonen. Det er ved disse to inngrepene at studien blir interessant.
Hvordan syk sene så ut
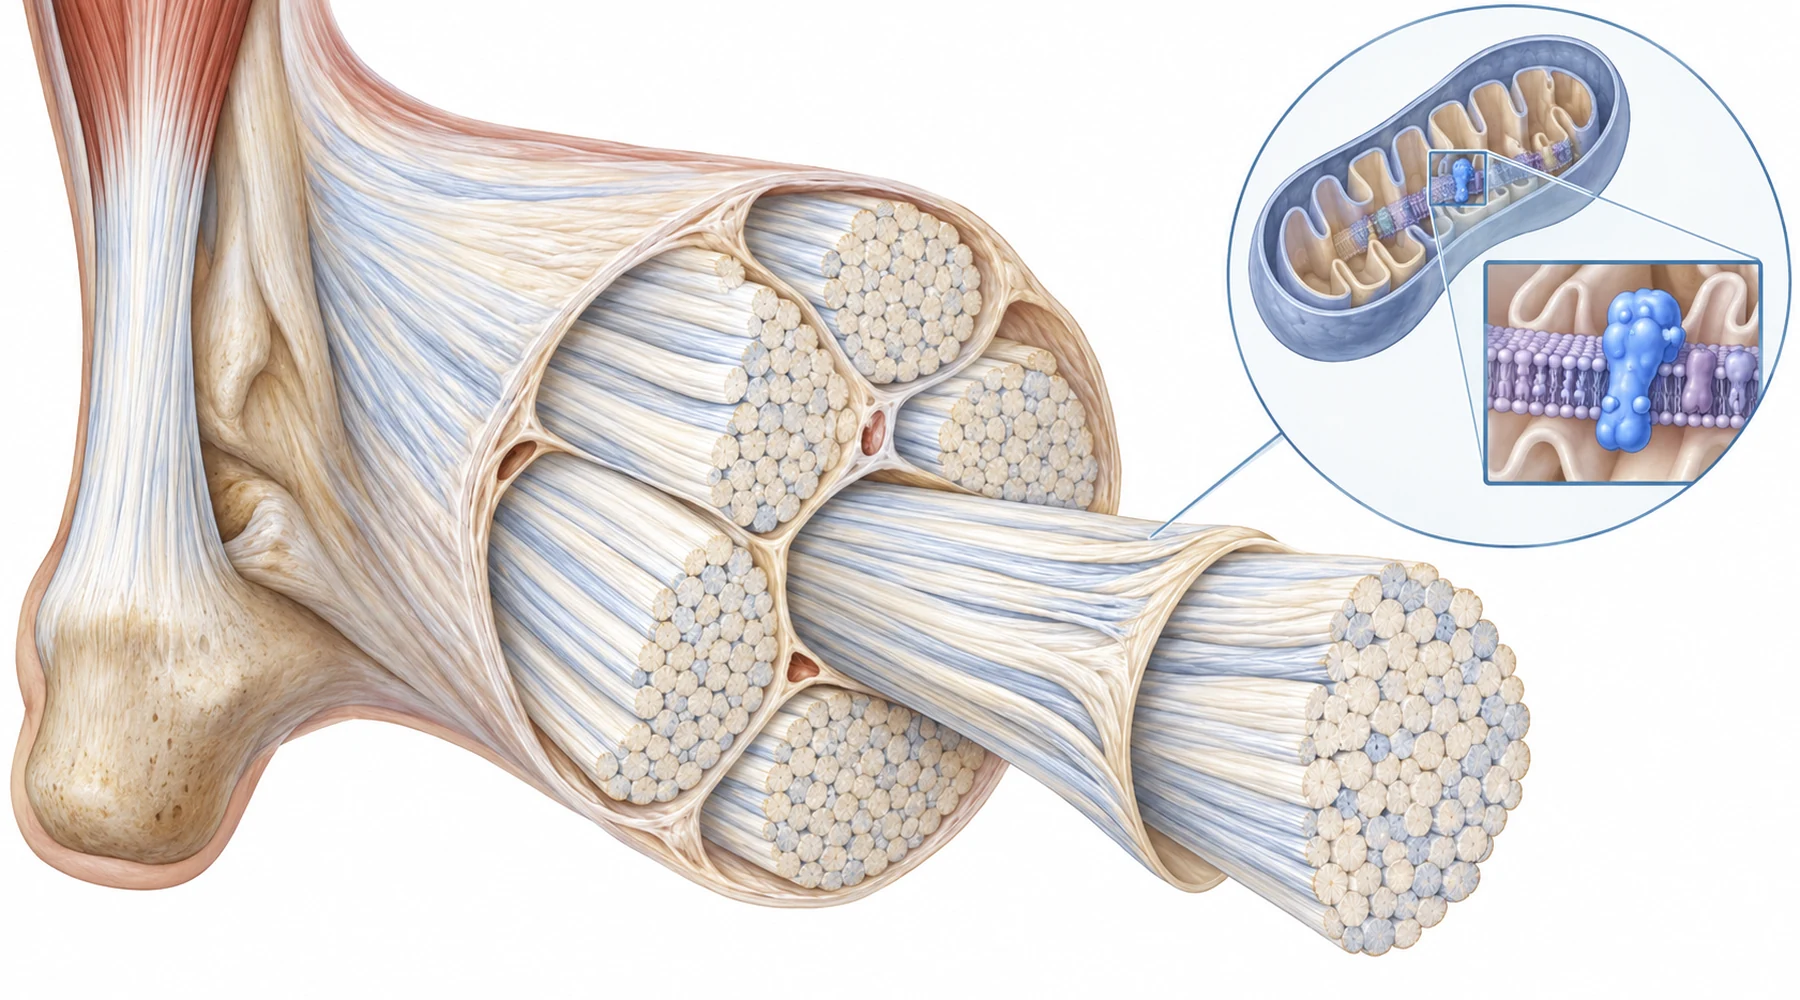
Frisk sene består hovedsakelig av type I-kollagen i lange, parallelle bunter som tåler strekkbelastning. Syk sene i denne studien viste den velkjente forskyvningen. Type III-kollagen økte i forhold til type I, fibrene mistet sin parallelle organisering, mucinfargingen økte, blodkar og avrundede celler dukket opp, og Bonar-skårene nådde grad 3 til 4. Apoptosemarkører økte. Dette er matriksdegenerasjon i strukturell forstand: ikke oppløsning, men uordnet ombygging mot en svakere fiberblanding.
Kjemien endret seg parallelt. I syk sene falt NAD+-nivået, forholdet mellom NAD+ og NADH og den totale NAD-poolen, mens NADH hopet seg opp. ATP falt. PARP og NOX4, to systemer knyttet til NAD+-forbruk og produksjon av oksiderende forbindelser, økte. RNA-data fra enkeltceller pekte i samme retning: programmer for nedbrytning, betennelse og oksidativt stress var mer fremtredende ved sykdom, mens programmer for elektronoverføring, ATP-metabolisme og oksidativ fosforylering var mer fremtredende i frisk sene.
Tenk på NAD+ og NADH som én transportør i to tilstander. NAD+ tar imot elektroner i metabolske reaksjoner og blir til NADH. Mitokondriene oksiderer deretter NADH tilbake til NAD+ ved kompleks I og bruker den frigjorte energien til å bygge opp protongradienten som driver ATP-syntesen. Forholdet er viktig fordi transporten må gå i begge retninger. Et lavt forhold kombinert med en redusert total pool betyr at transportørflåten både er redusert og sitter fast i den lastede tilstanden.
Kompleks I står sentralt i denne forklaringen. To markører for dets biogenese og sammenstilling, AIF og NDUFB8, var lavere i syk human sene, og den direkte aktiviteten til kompleks I (målt som NADH-ferricyanidreduktase) var redusert. Det samme mønsteret viste seg i rottemodellen. Dette gjør svekket kompleks I til en plausibel kobling mellom redoksubalanse, overskudd av reaktive oksygenforbindelser (ROS), lavt ATP og unormal matriks. Koblingen mellom elektrontransport og energiforsyning er en del av den bredere sammenhengen rundt mitokondriell elektrontransport, ATP og energimetabolisme, samt oksidativt stress og ROS-kontroll.
AIF trenger en forklaring fordi navnet er misvisende. Apoptoseinduserende faktor høres ut som et protein som bare bidrar til celledød. Inne i friske mitokondrier støtter det sammenstillingen av kompleks I og oksidativ fosforylering. Ved alvorlig skade kan det forlate mitokondriene og delta i celledød. Plasseringen avgjør hvilken rolle som dominerer.
Hva metylenblått endret
I kollagenasemodellen hos rotter gjenopprettet metylenblått balansen mellom NAD+ og NADH og de samlede NAD-målingene i retning av kontrollverdiene, økte ATP og reduserte ROS. Mitokondrienes membranpotensial ble gjenopprettet, målt ved JC-1-farging. Histologien ble bedre: mindre uorden i fibrene og mindre fargbart mucin, sterkere signal for type I-kollagen og svakere signal for type III, lavere PARP- og NOX4-signaler og færre apoptotiske celler. Gangmålinger basert på fotavtrykk (lengde på gangsyklus og skritt) bedret seg i retning av det normale.
Humane eksplantater reagerte på lignende måte i skålen. Etter skade fra et oksidasjonsmiddel økte metylenblått NAD+-målingene og ATP, bedret histologisk skår, forskjøv kollagenfargingen tilbake mot type I, reduserte PARP og NOX4 og økte AIF og NDUFB8. Dyrkede tenocytter fra rotter viste samme mønster: bedre levedyktighet etter oksidativ skade, gjenopprettede NAD+- og ATP-målinger, lavere ROS, bedre membranpotensial, mindre apoptose og et lavere forhold mellom type III og type I.
Ingenting av dette er et klinisk resultat for metylenblått ved tendinopati hos mennesker. Det er en konsistent vevs- og cellerespons på tvers av tre forsøksoppsett: bedre redoks- og energikjemi sammen med bedre matriksmarkører. Konsistens på tvers av forsøksoppsett styrker en mekanistisk forklaring. Det fastslår ikke en dose, en administrasjonsmåte eller smertelindring hos pasienter.
Hvor gjenopprettingen stoppet
Forsøkene med rotenon og nedregulering av AIF undersøker om mekanismen avhenger av de foreslåtte komponentene. De gir motsatte svar, og kontrasten er den mest informative delen av studien.
Rotenon er en selektiv hemmer av kompleks I. Når kompleks I var farmakologisk blokkert, beskyttet metylenblått fortsatt NAD+-kjemien og ATP-relaterte måleverdier. Likevel reduserte det ikke opphopningen av ROS, gjenopprettet ikke kollagen- og kompleks I-markører og bevarte ikke cellenes levedyktighet. Mitokondriell depolarisering vedvarte. Med andre ord endret de biokjemiske måleverdiene seg, mens vevsendepunktene ikke gjorde det. En leser som likestiller et gjenopprettet NAD+-forhold med gjenopprettet senevev, vil feiltolke dette forsøket.
Nedregulering av AIF ga det motsatte mønsteret. Redusert AIF-produksjon forstyrret i seg selv funksjonen til kompleks I, NAD+-kjemien og ATP, økte PARP, NOX4 og ROS, depolariserte mitokondriene og økte matriksdegenerasjonen. Her ga metylenblått gjenoppretting på alle områder: NAD+-balanse, oksidativt stress, membranpotensial, NDUFB8-uttrykk og markører for kollagen I sammenlignet med III. Det økte til og med det gjenværende AIF-signalet under nedreguleringen, noe som er forenlig med støtte til AIF-avhengig mitokondriell reparasjon og biogenese av kompleks I.
Sett side om side skiller de to resultatene mellom to ideer som lett kan blandes sammen. NAD+-kjemien kan støttes delvis selv når kompleks I er blokkert, men denne støtten alene korrigerer ikke belastningen fra oksiderende forbindelser eller matriksstrukturen i dette forsøksoppsettet. Når svikten ligger tidligere i forløpet, ved AIF, og kompleks I-maskineriet fortsatt er til stede, men utilstrekkelig bygget opp, sammenfaller støtten fra metylenblått med en bredere gjenoppretting. Mekanismen er derfor avhengig av kompleks I for gjenoppretting på vevsnivå, selv om én kjemisk måleverdi ikke er det.
Dette er også grunnen til at studien rapporterer den totale NAD-poolen nøye. I noen celleforsøk gjenopprettet metylenblått forholdet mellom NAD+ og NADH og ATP uten å endre den totale poolen særlig mye. Forhold og pool er ulike størrelser. Et bedre forhold med samme pool betyr en omfordeling mellom de to tilstandene, ikke produksjon av nye transportørmolekyler.
Hva som fortsatt ikke er undersøkt
Fire begrensninger bør følge med enhver oppsummering.
For det første tok ingen mennesker metylenblått mot senesymptomer. De humane dataene her er kjemi og histologi fra kirurgisk vev samt eksplantater skadet med et oksidasjonsmiddel. Smerte, risiko for seneruptur, tilbakevending til aktivitet og bivirkninger ble ikke undersøkt hos mennesker.
For det andre er skadene hos dyr og celler kontrollerte skadepåvirkninger. Kollagenaseinjeksjon og TBHP-eksponering isolerer bevisst matriksskade og oksidativt stress. De utelater gradvis belastningshistorikk, blodsirkulasjon, immunologiske forhold, nerveforsyning og de sammensatte årsakene til akillessenelidelser i virkeligheten.
For det tredje kan konsentrasjoner ikke overføres direkte. Celleforsøkene dreide seg om omtrent 1 micromolar metylenblått mot 50 micromolar TBHP, med 5 micromolar rotenon der dette ble brukt. Konsentrasjoner i en skål er ikke orale doser, og studien gir ikke grunnlag for en påstand om dosering til human sene.
For det fjerde er metylenblått redoksaktivt, og annen litteratur beskriver en egen dose–respons-sammenheng. Denne studien støtter en mitokondriell og NAD+-relatert mekanisme i senepreparater. Den gir ingen fremgangsmåte for hjemmebruk, og for senesmerter finnes det evaluerte tiltak (belastningsstyring, rehabilitering og oppfølging veiledet av helsepersonell) som denne studien ikke sammenligner med.
En rettvisende oppsummering må derfor være betinget. Når akillestendinopati involverer NAD+-ubalanse og svekket kompleks I, gjenopprettet metylenblått redoks- og energikjemien og bedret matriksmarkører i rottesener, humane seneeksplantater og dyrkede tenocytter. Når kompleks I ble blokkert direkte, ble kjemien bedre uten at vevet ble gjenopprettet. Når AIF ble redusert, kom den bredere gjenopprettingen tilbake. Dette mønsteret støtter det å rette forskning mot NAD+-metabolisme, AIF og kompleks I. Det viser ikke at metylenblått behandler smertefulle akillessener hos mennesker.