
Artikkel
Metylenblått og progeria: lærdom fra en modell for cellealdring
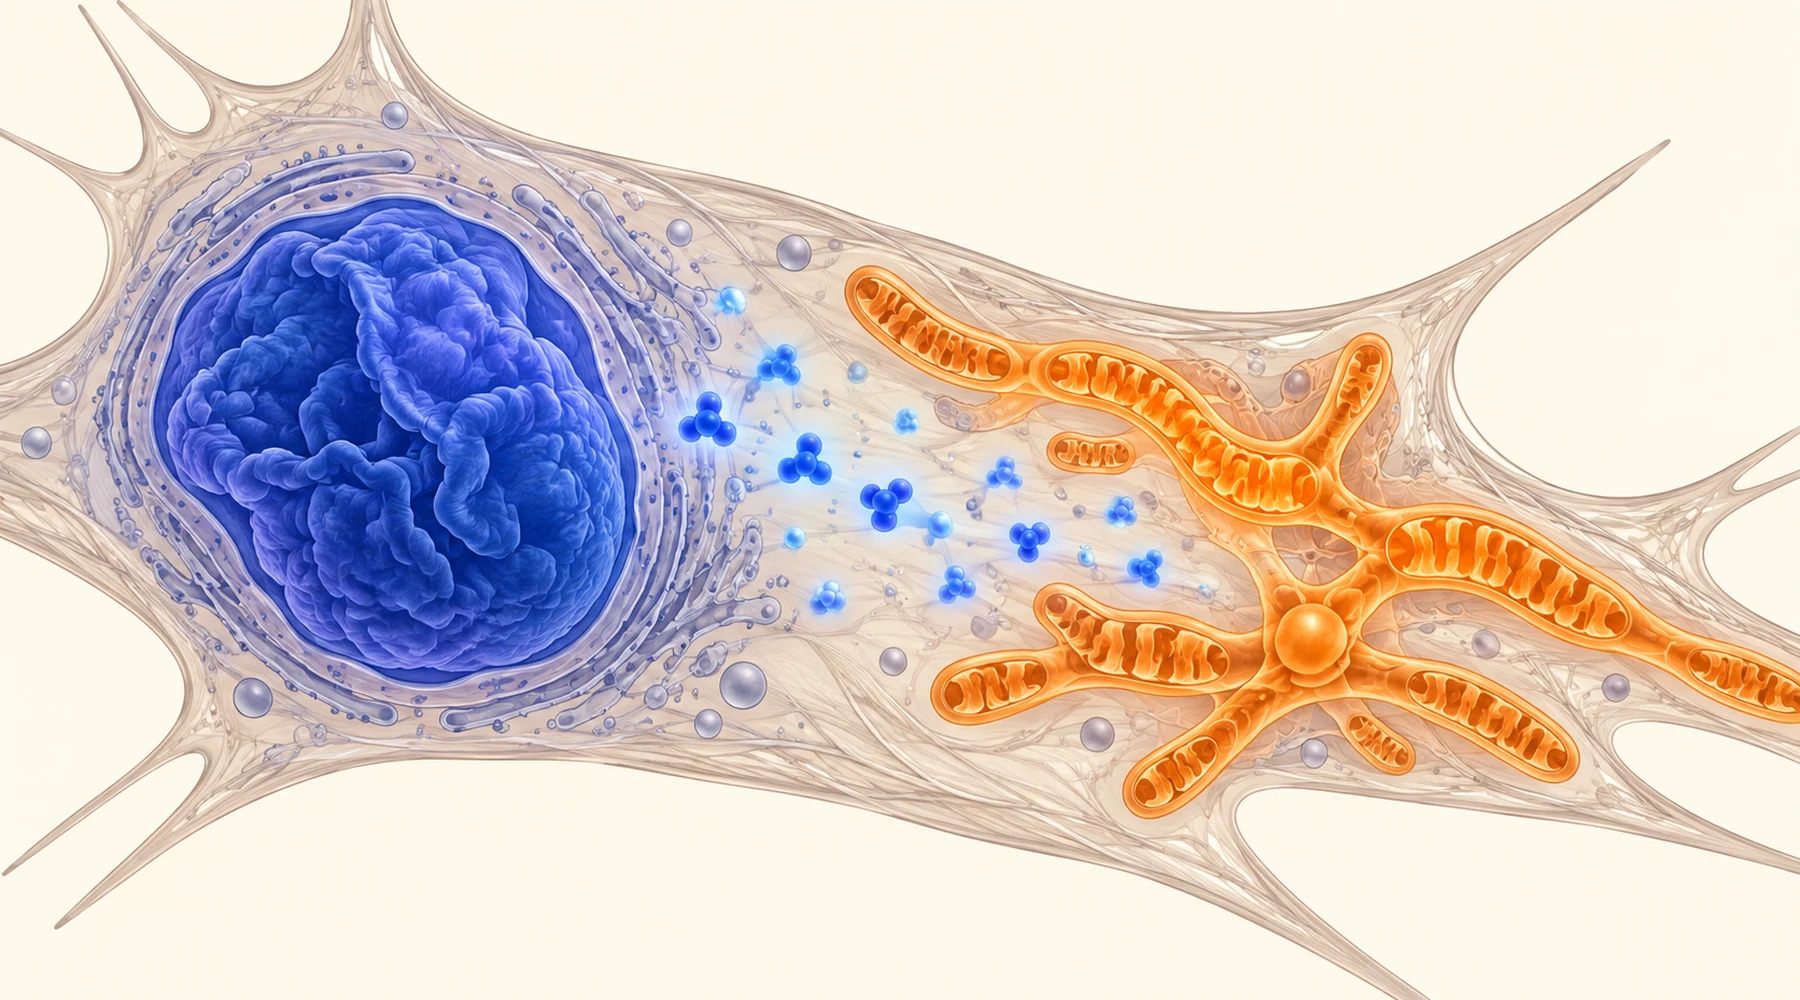
En endring av én bokstav i ett gen får barn til å eldes i skremmende tempo. Hårtap, stive ledd, innsnevrede arterier og en forventet levealder som bare strekker seg til tenårene. Sykdommen er Hutchinson-Gilford progeriasyndrom, og i årevis dreide forskningen seg om cellekjernen, der det muterte proteinet gjør skade. En studie fra University of Maryland i 2016 stilte et annet spørsmål: Hvordan ser mitokondriene ut i disse cellene? Svaret knyttet sammen to deler av cellen, og et hundre år gammelt blått fargestoff påvirket begge.
Studien er utført av Xiong og kolleger og publisert i Aging Cell i 2016. Den ble gjennomført utelukkende med dyrkede celler. Dette faktum setter rammen for alt nedenfor. Funnene er reelle og spesifikke. Avstanden fra funnene til en eventuell behandling er like konkret.
Modellen: én mutasjon, ett protein som sitter fast
Progeria begynner med at C erstattes med T ved posisjon 1824 i LMNA-genet. Endringen påvirker ikke en aminosyre. Den aktiverer et skjult spleisested, slik at 50 aminosyrer fjernes fra lamin A-proteinet. Det forkortede produktet, kalt progerin, mister kløyvingsstedet som normalt gjør at cellen kan fjerne farnesylankeret. Dermed forblir progerin permanent farnesylert og festet til den indre kjernemembranen, mens normalt lamin A veksler mellom å være festet og løst.
Konsekvensene i cellekjernen er godt dokumentert og synlige i mikroskop. Cellekjernene får utposninger og folder i stedet for å beholde en jevn, oval form. Heterokromatin, det tettpakkede, inaktive DNA-et som normalt ligger langs kanten av cellekjernen, blir tynnere. Uttrykket av tusenvis av gener endres. Tenk på kjernelaminaen som et rammeverk bak tapeten: Når én del av rammeverket er sveiset fast i feil posisjon, buler veggen ut, og tapetmønsteret forvrenges i hele rommet.
Studien brukte hudfibroblaster fra progeriapasienter sammen med kontrollceller med samme antall passasjer, samt en annen cellelinje som var konstruert slik at normale fibroblaster produserte progerin direkte. De konstruerte cellene utviklet de samme defektene. Det peker på progerin som årsak, snarere enn pasientenes sykehistorie eller tiden i cellekultur. Alvorlighetsgraden fulgte mengden: Cellelinjen som uttrykte mer progerin, viste gjennomgående større defekter.
Hvordan mitokondriene så ut
Mitokondrier i friske fibroblaster danner et forgrenet nettverk rundt cellekjernen, med lange rør som beveger seg langs spor i celleskjelettet. I progeriacellelinjene var dette nettverket borte. En større andel av mitokondriene var fragmentert, mange var oppsvulmet, og elektronmikroskopi viste omtrent en dobling i antallet alvorlig skadede organeller. Tidsserieopptak viste at de beveget seg over kortere avstander og med lavere hastighet enn i kontrollcellene.
Funksjonen fulgte formen. Nivåene av superoksid i mitokondriene og oksidanter i hele cellen steg. Flere celler viste forstyrret membranpotensial. ATP-produksjonen falt. Isolert sett er ikke noe av dette overraskende, siden skadede mitokondrier lekker reaktive oksygenforbindelser og produserer mindre energi. Det nye var den foreslåtte årsaken. PGC-1alpha, den transkripsjonelle koaktivatoren som driver mitokondriell biogenese gjennom nedstrømsfaktorer som NRF1, TFAM og fusjons- og fisjonsregulatorene MFN1, MFN2, OPA1, FIS1 og DRP1, var redusert til omtrent en åttendedel på mRNA-nivå i progeriaceller, med et tilsvarende tap av protein. Progerin så ut til å dempe hovedbryteren for dannelse og vedlikehold av mitokondrier. Denne forbindelsen mellom skade på kjernelaminaen og energiomsetningen er en del av den bredere beskrivelsen av mitokondriell energiproduksjon, mens oksidantsiden av den samme balansen omtales i gjennomgangen av oksidativt stress og ROS-kontroll.

Hva metylenblått endret
Forskerne behandlet cellene kontinuerlig i flere uker med 100 nanomolar metylenblått, en lav konsentrasjon. I cellekultursammenheng er dette en langvarig, mild eksponering, ikke en kort legemiddelpuls. Metylenblått veksler mellom oksidert og redusert form og kan transportere elektroner inne i mitokondriene. Derfor beskrives det som en redoksforbindelse som virker i mitokondriene, snarere enn som en vanlig antioksidant som forbrukes når den nøytraliserer én oksidant.
Mitokondriene responderte både i normale celler og i progeriaceller. ATP-nivåene steg, oksidantnivåene falt, og andelen mitokondrier med alvorlige defekter ble mindre. Uttrykket av PGC-1alpha tok seg delvis opp igjen, sammen med noen av de nedstrøms målgenene. Så langt dreier dette seg om en generell støtte til mitokondriefunksjonen, ikke en effekt som er spesifikk for progeria.
Resultatene i cellekjernen var overraskelsen, og de var spesifikke for de syke cellene. Kvantitativ formanalyse viste færre utposninger i cellekjernene. De totale mengdene av lamin A og C økte. Mest slående var det at progerin fikk en ny fordeling: I ubehandlede progeriaceller befant bare omtrent 30 prosent av progerinet seg i den løselige nukleoplasmatiske fraksjonen, mens resten var forankret i membranen. Etter behandling steg den løselige andelen til omtrent 65 prosent, nær fordelingen til normalt lamin. Når progerin løsner fra membranen, trekker det færre av naboproteinene med seg, og de løselige fraksjonene av lamin A og C tok seg også opp igjen.
Som følge av denne frigjøringen ble to fenotyper i cellekjernen forbedret. Heterokromatinet langs kanten av cellekjernen, undersøkt med elektronmikroskopi og ved farging for heterokromatinproteinet HP1-alpha, var synlig gjenopprettet. RNA-sekvensering viste dessuten at transkriptomet beveget seg tilbake mot normalen: Ubehandlede progeriaceller skilte seg fra kontrollcellene ved over 3,200 gener, mens behandlede progeriaceller skilte seg ved omtrent 1,670. I normale celler endret den samme behandlingen bare noen få titalls gener. Det taler for at effekten i cellekjernen er knyttet til progerin, snarere enn å være en generell endring i transkripsjonen. Prinsippet om at celle- og dyremodeller besvarer snevrere spørsmål enn overskriftene antyder, forklares i slik leser du forskning på metylenblått.
Hvorfor dette ikke er en behandling
Fire begrensninger holder denne studien der den hører hjemme: i laboratoriet.
For det første skjedde alt i kulturskåler. Fibroblaster i kultur mangler blodforsyning, samspill med immunsystemet, vevsstruktur og farmakologien i hele kroppen som avgjør om et stoff i det hele tatt når målet sitt. Ingen dyr fikk stoffet, og ingen pasienter ble behandlet i denne studien.
For det andre er progeriafibroblaster en modell av én celletype. Sykdommen er dødelig hovedsakelig gjennom påvirkning av arterier, beinvev og fettvev, og studien undersøkte bare fibroblaster samt ett preparat med glatte muskelceller. Andre vev kan reagere annerledes.
For det tredje kom bedringen i cellekjernen etter flere uker med kontinuerlig eksponering for nanomolare konsentrasjoner i kulturmedium. Konsentrasjoner i kulturskåler er ikke doser, og ingenting i artikkelen omsetter 100 nanomolar i medium til et behandlingsopplegg for mennesker. Metylenblått har sin egen doserespons og sikkerhetsprofil i andre medisinske sammenhenger, og denne studien gir ikke noe grunnlag for hjemmebruk. Generell informasjon om sikkerhet finnes i sikkerhet og bivirkninger ved metylenblått.
For det fjerde er progeria ikke normal aldring. Det er en sjelden sykdom forårsaket av én mutasjon, der rammeverket i cellekjernen svikter på en bestemt måte. Et stoff som demper akkurat denne skaden i dyrkede celler, sier lite om aldring hos mennesker uten mutasjonen. Cellefenotypen gir et innblikk i samspillet mellom cellekjernen og mitokondriene, ikke et resultat om forlenget levetid.
En rimelig oppsummering må derfor være avgrenset. I progeriafibroblaster hemmer progerin PGC-1alpha og etterlater mitokondriene fragmenterte, trege, med høye oksidantnivåer og lite energi. Metylenblått i lav konsentrasjon gjenopprettet målte indikatorer på mitokondriefunksjon i alle cellene og frigjorde i tillegg progerin fra kjernemembranen i syke celler, med delvis gjenoppretting av cellekjernens form, heterokromatin og genuttrykk. Denne doble virkningen gjør studien verdt å kjenne til. Den gjør ikke metylenblått til en behandling for progeria eller aldring.