
Artikel
Methylenblåt og progeria: læring fra en cellemodel for aldring
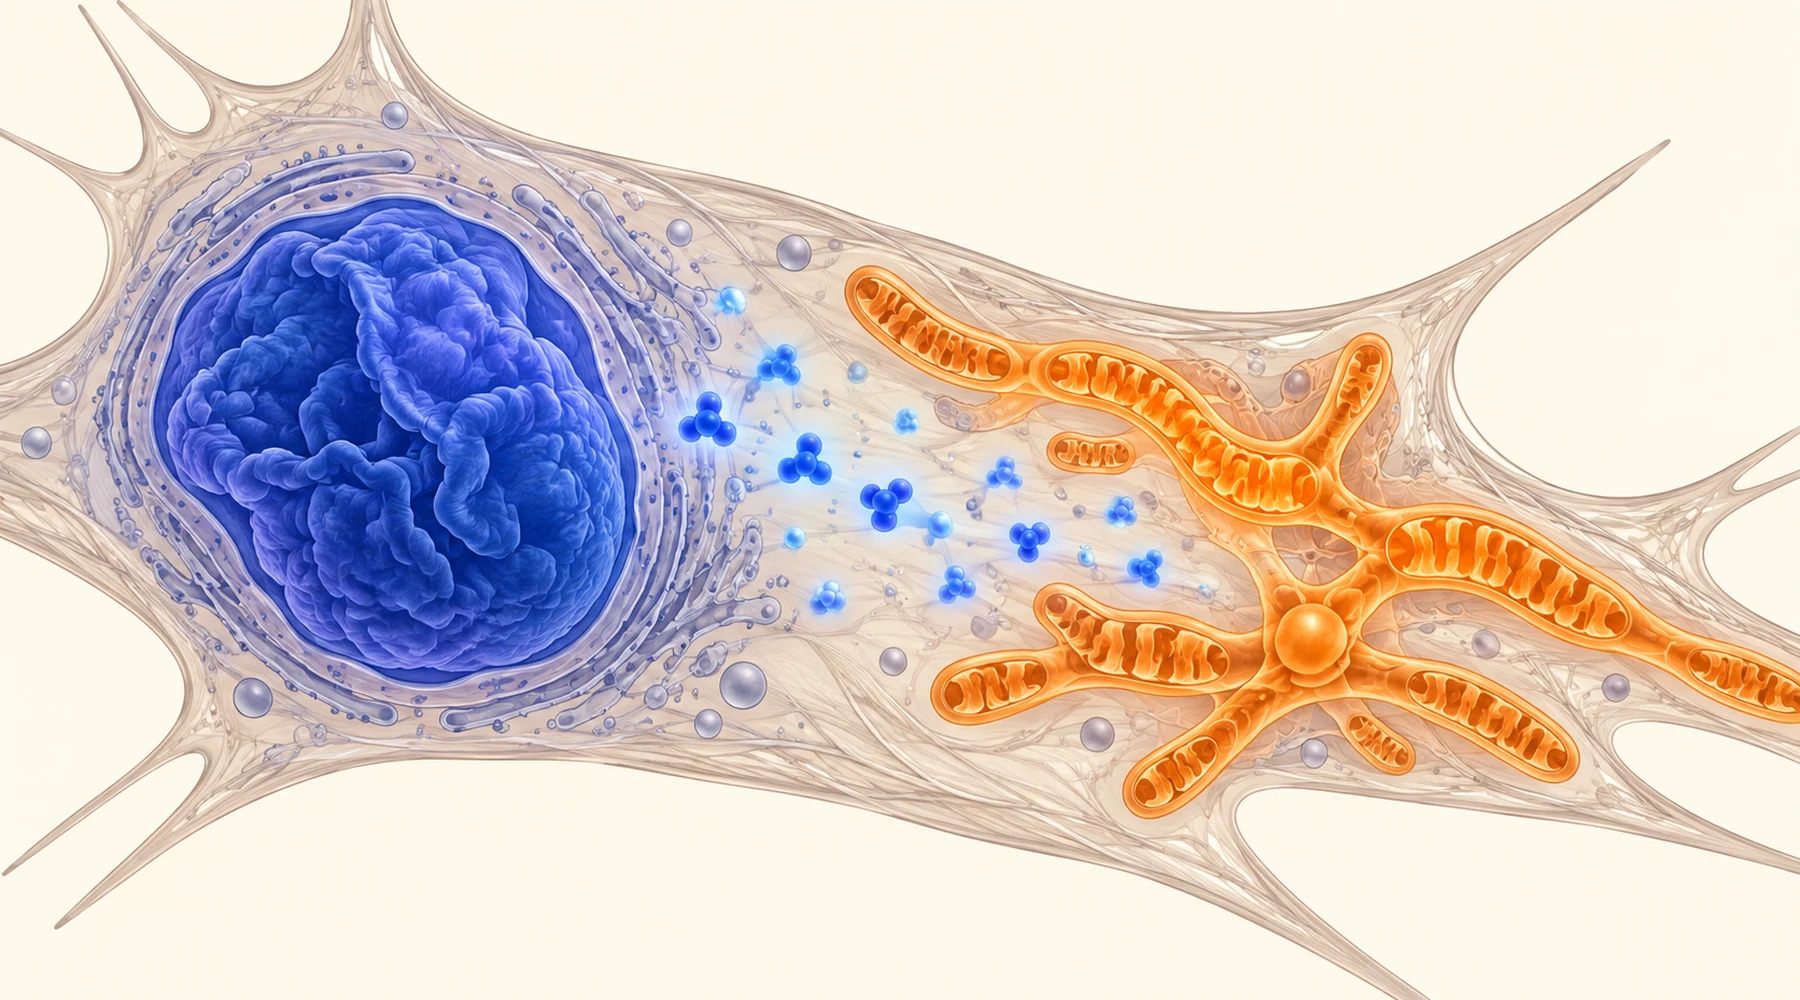
En ændring af et enkelt bogstav i ét gen får børn til at ældes med skræmmende hastighed. Hårtab, stive led, forsnævrede arterier og en forventet levetid, der kun rækker til teenageårene. Sygdommen er Hutchinson-Gilford progeriasyndrom, og i årevis var forskningen i den centreret om cellekernen, hvor det muterede protein gør skade. Et studie fra University of Maryland fra 2016 stillede et andet spørgsmål: Hvordan ser mitokondrierne ud i disse celler? Svaret forbandt to af cellens rum, og et hundredårigt blåt farvestof påvirkede dem begge.
Studiet er udført af Xiong og kolleger og offentliggjort i Aging Cell i 2016. Det arbejdede udelukkende med dyrkede celler. Det forhold er udgangspunktet for alt nedenfor. Fundene er reelle og specifikke. Afstanden fra dem til nogen form for behandling er lige så konkret.
Modellen: én mutation, ét protein, der hænger fast
Progeria begynder med en udskiftning af C med T på position 1824 i LMNA-genet. Ændringen ændrer ikke en aminosyre. Den aktiverer et skjult splejsningssted, som fjerner 50 aminosyrer fra lamin A-proteinet. Det forkortede produkt, der kaldes progerin, mister det kløvningssted, som normalt ville lade cellen fjerne dets farnesylanker. Derfor forbliver progerin permanent farnesyleret og fastgjort til den indre kernemembran, hvor normalt lamin A skiftevis ville binde sig og løsne sig.
Konsekvenserne i cellekernen er veldokumenterede og synlige under et mikroskop. Kernerne får udposninger og rynker i stedet for at bevare en glat, oval form. Heterokromatin, det tætpakkede, inaktive DNA, som normalt ligger langs kernens kant, bliver tyndere. Tusindvis af gener ændrer deres ekspression. Forestil dig kernelaminaen som et stillads bag tapet: Når en del af stilladset svejses fast i en forkert position, buler væggen ud, og tapetets mønster forvrænges i hele rummet.
Studiet brugte hudfibroblaster fra progeriapatienter sammen med kontrolceller med samme antal passager samt en anden cellelinje, der var modificeret, så normale fibroblaster producerede progerin direkte. De modificerede celler udviklede de samme defekter, hvilket peger på progerin som årsagen frem for patienternes sygehistorie eller tiden i kultur. Sværhedsgraden fulgte dosis: Cellelinjen, der udtrykte mere progerin, viste gennemgående værre defekter.
Hvordan mitokondrierne så ud
Mitokondrier i raske fibroblaster danner et forgrenet netværk omkring cellekernen med lange tubuli, der bevæger sig langs cytoskelettets spor. I progeriacellelinjerne var det netværk væk. En større andel af mitokondrierne var fragmenterede, mange var opsvulmede, og elektronmikroskopi viste omtrent en fordobling af antallet af alvorligt beskadigede organeller. Tidsserieoptagelser viste, at de bevægede sig over kortere afstande og med lavere hastighed end i kontrolcellerne.
Funktionen fulgte formen. Niveauerne af superoxid i mitokondrierne og oxidanter i hele cellen steg. Flere celler viste et forstyrret membranpotentiale. ATP-produktionen faldt. Intet af dette er overraskende isoleret set, eftersom beskadigede mitokondrier lækker reaktive iltforbindelser og producerer mindre energi. Det nye var den foreslåede årsag. PGC-1alpha, den transkriptionelle coaktivator, som driver mitokondriel biogenese gennem nedstrømsfaktorer som NRF1, TFAM og fusions- og fissionsregulatorerne MFN1, MFN2, OPA1, FIS1 og DRP1, var nedreguleret omtrent otte gange på mRNA-niveau i progeriaceller med et tilsvarende fald i proteinmængden. Progerin så ud til at hæmme den overordnede kontakt for dannelse og vedligeholdelse af mitokondrier. Denne forbindelse mellem skade på kernelaminaen og energiomsætning er en del af den bredere beskrivelse af mitokondriernes energiproduktion, og oxidantsiden af den samme balance behandles i oxidativt stress og ROS-kontrol.

Hvad methylenblåt ændrede
Forskerne behandlede cellerne med 100 nanomolar methylenblåt, en lav koncentration, kontinuerligt i flere uger. I cellekultursammenhæng er dette en langvarig, mild eksponering, ikke en kort lægemiddelpuls. Methylenblåt veksler mellem oxiderede og reducerede former og kan transportere elektroner i mitokondrierne. Derfor beskrives det som en redoxforbindelse, der virker i mitokondrierne, snarere end som en almindelig antioxidant, der forbruges, når den neutraliserer en oxidant.
Mitokondrierne reagerede i både normale celler og progeriaceller. ATP steg, oxidantniveauerne faldt, og andelen af mitokondrier med alvorlige defekter blev mindre. PGC-1alpha-ekspressionen blev delvist genoprettet sammen med nogle af dens nedstrømsmål. Indtil videre er dette en generel understøttende effekt på mitokondrierne, ikke noget specifikt for progeria.
Resultaterne i cellekernen var overraskelsen, og de var specifikke for de syge celler. Kvantitativ formanalyse viste færre udposninger på cellekernen. De samlede mængder af lamin A og C steg. Mest bemærkelsesværdigt ændrede progerin sin fordeling: I ubehandlede progeriaceller fandtes kun omkring 30 procent af progerinet i den opløselige nukleoplasmatiske fraktion, mens resten var forankret ved membranen. Efter behandlingen steg den opløselige andel til omtrent 65 procent, tæt på normalt lamins fordeling. Når progerin frigøres fra membranen, trækker det færre af sine naboer med sig, og de opløselige fraktioner af lamin A og C blev også genoprettet.
Som følge af denne frigørelse blev to kernefænotyper forbedret. Heterokromatin langs kernens periferi, undersøgt med elektronmikroskopi og ved farvning for heterokromatinproteinet HP1-alpha, blev synligt genoprettet. Og RNA-sekventering viste, at transkriptomet bevægede sig tilbage mod det normale: Ubehandlede progeriaceller adskilte sig fra kontrolcellerne ved over 3,200 gener, mens behandlede progeriaceller adskilte sig ved omkring 1,670. I normale celler ændrede den samme behandling kun nogle få dusin gener, hvilket taler for, at effekten i cellekernen er knyttet til progerin snarere end at være en generel påvirkning af transkriptionen. Princippet om, at celle- og dyremodeller besvarer mere afgrænsede spørgsmål, end overskrifterne antyder, forklares i sådan læser du forskning om methylenblåt.
Hvorfor dette ikke er en behandling
Fire begrænsninger holder dette studie dér, hvor det hører hjemme: i laboratoriet.
For det første foregik alt i dyrkningsskåle. Fibroblaster i kultur mangler blodforsyning, immunologisk sammenhæng, vævsarkitektur og den farmakologi i hele kroppen, som afgør, om et stof overhovedet når sit mål. Ingen dyr fik stoffet, og ingen patienter blev behandlet i dette studie.
For det andet er progeriafibroblaster en model for én celletype. Sygdommen fører hovedsageligt til døden gennem påvirkning af arterier, knogler og fedtvæv, og studiet undersøgte kun fibroblaster samt én glatmuskelpræparation. Andre væv kan opføre sig anderledes.
For det tredje skyldtes genopretningen i cellekernen flere ugers kontinuerlig eksponering ved nanomolære koncentrationer i dyrkningsmedium. Koncentrationer i en dyrkningsskål er ikke doser, og intet i artiklen omsætter 100 nanomolar i medium til et behandlingsregime for mennesker. Methylenblåt har sit eget dosis-respons-forhold og sin egen sikkerhedsprofil i andre medicinske sammenhænge, og dette studie giver intet grundlag for brug derhjemme. Generel information om sikkerhed hører hjemme i methylenblåts sikkerhed og bivirkninger.
For det fjerde er progeria ikke normal aldring. Det er en sjælden sygdom forårsaget af en enkelt mutation, hvor cellekernens støttestruktur går i stykker på en bestemt måde. Et stof, der mindsker netop denne skade i dyrkede celler, siger kun lidt om aldring hos mennesker uden mutationen. Cellefænotypen giver indblik i samspillet mellem cellekerne og mitokondrier, ikke et resultat om længere levetid.
Den rimelige opsummering er derfor betinget. I progeriafibroblaster hæmmer progerin PGC-1alpha og efterlader mitokondrierne fragmenterede, langsomme, med høje oxidantniveauer og lav energiproduktion. Methylenblåt i lav koncentration genoprettede målte indikatorer for mitokondriefunktion i alle celler og frigjorde desuden progerin fra kernemembranen i syge celler med delvis genopretning af kernens form, heterokromatin og genekspression. Denne dobbelte virkning gør studiet værd at kende. Den gør ikke methylenblåt til en behandling for progeria eller aldring.